2026年, 第46卷, 第8期 
刊出日期:2026-08-31
  

  • 全选
    |
    综述专论
  • 胡笑文, 袁松, 刘博, 李秀记, 王松沅, 刘阳, 孙会敏, 陈华
    药物分析杂志. 2026, 46(8): 1373-1379. https://doi.org/10.16155/j.0254-1793.2025-0508
    摘要 ( )   可视化   收藏
    目的: 基于AI技术,构建高精度、可解释的药物致突变性预测模型,辅助新药研发与药品安全监管。方法: 收集整合致突变性数据,经标准化清洗后得到小分子有机物数据集。采用图神经网络框架在训练集上优化模型,在外部测试集上评估泛化能力。结合分子指纹特征和凸包算法,界定模型应用域范围以评估预测可靠性。采用基于原子扰动的分析方法,探究模型的预测机制。开发网站服务器,搭建内部访问的致突变性预测监控平台。结果: 经过优化后的AI模型在训练集上的准确率、召回率、精准率、受试者工作特征曲线下面积分别为0.828、0.863、0.848和0.907。在外部测试集上的各项指标分别为0.751、0.789、0.798和0.775。此外,模型成功识别了磺酸酯、亚硝胺、卤代烷烃、肼等关键的毒性结构或基团,并能够有效区分应用域内外的样本,具备一定的预测准确性。同时,搭建了致突变性预测监控平台,可通过分子结构预测毒性结果。结论: 该模型不仅能准确判定化合物的致突变性,还可通过可视化方式定位潜在风险位点,具有良好的泛化能力与实用价值。该研究成果为遗传毒性杂质的早期筛查提供了高效的智能化解决方案。
  • 闫建功, 房文亮, 郭日新, 周亚楠, 刘晶晶, 刘静, 魏锋
    药物分析杂志. 2026, 46(8): 1380-1389. https://doi.org/10.16155/j.0254-1793.2025-0374
    摘要 ( )   可视化   收藏
    咖啡酰奎宁酸类化合物是一类广泛分布于自然界药用植物中具有多种生物活性的天然成分。咖啡酰奎宁酸类化合物的活性与其结构密切相关,其结构中羟基酯化位点及空间构象的多样性导致常规单一的鉴定手段难以准确区分异构体,因此,通常需要多种鉴定手段联合应用以保证结构准确。目前,对咖啡酰奎宁酸类化合物的研究报道日益增加,但缺乏对其结构分析与生物活性的全面总结。本文基于近20年来咖啡酰奎宁酸类化合物的研究报道,对结构分析、生物活性及质量控制指标的研究结果进行总结,为咖啡酰奎宁酸异构体在中药质量控制中的应用提供参考。
  • 成分分析
  • 热则耶·艾力, 洪御雯, 谷悦, 陶楚君, 仇峰
    药物分析杂志. 2026, 46(8): 1390-1403. https://doi.org/10.16155/j.0254-1793.2025-0665
    摘要 ( )   可视化   收藏
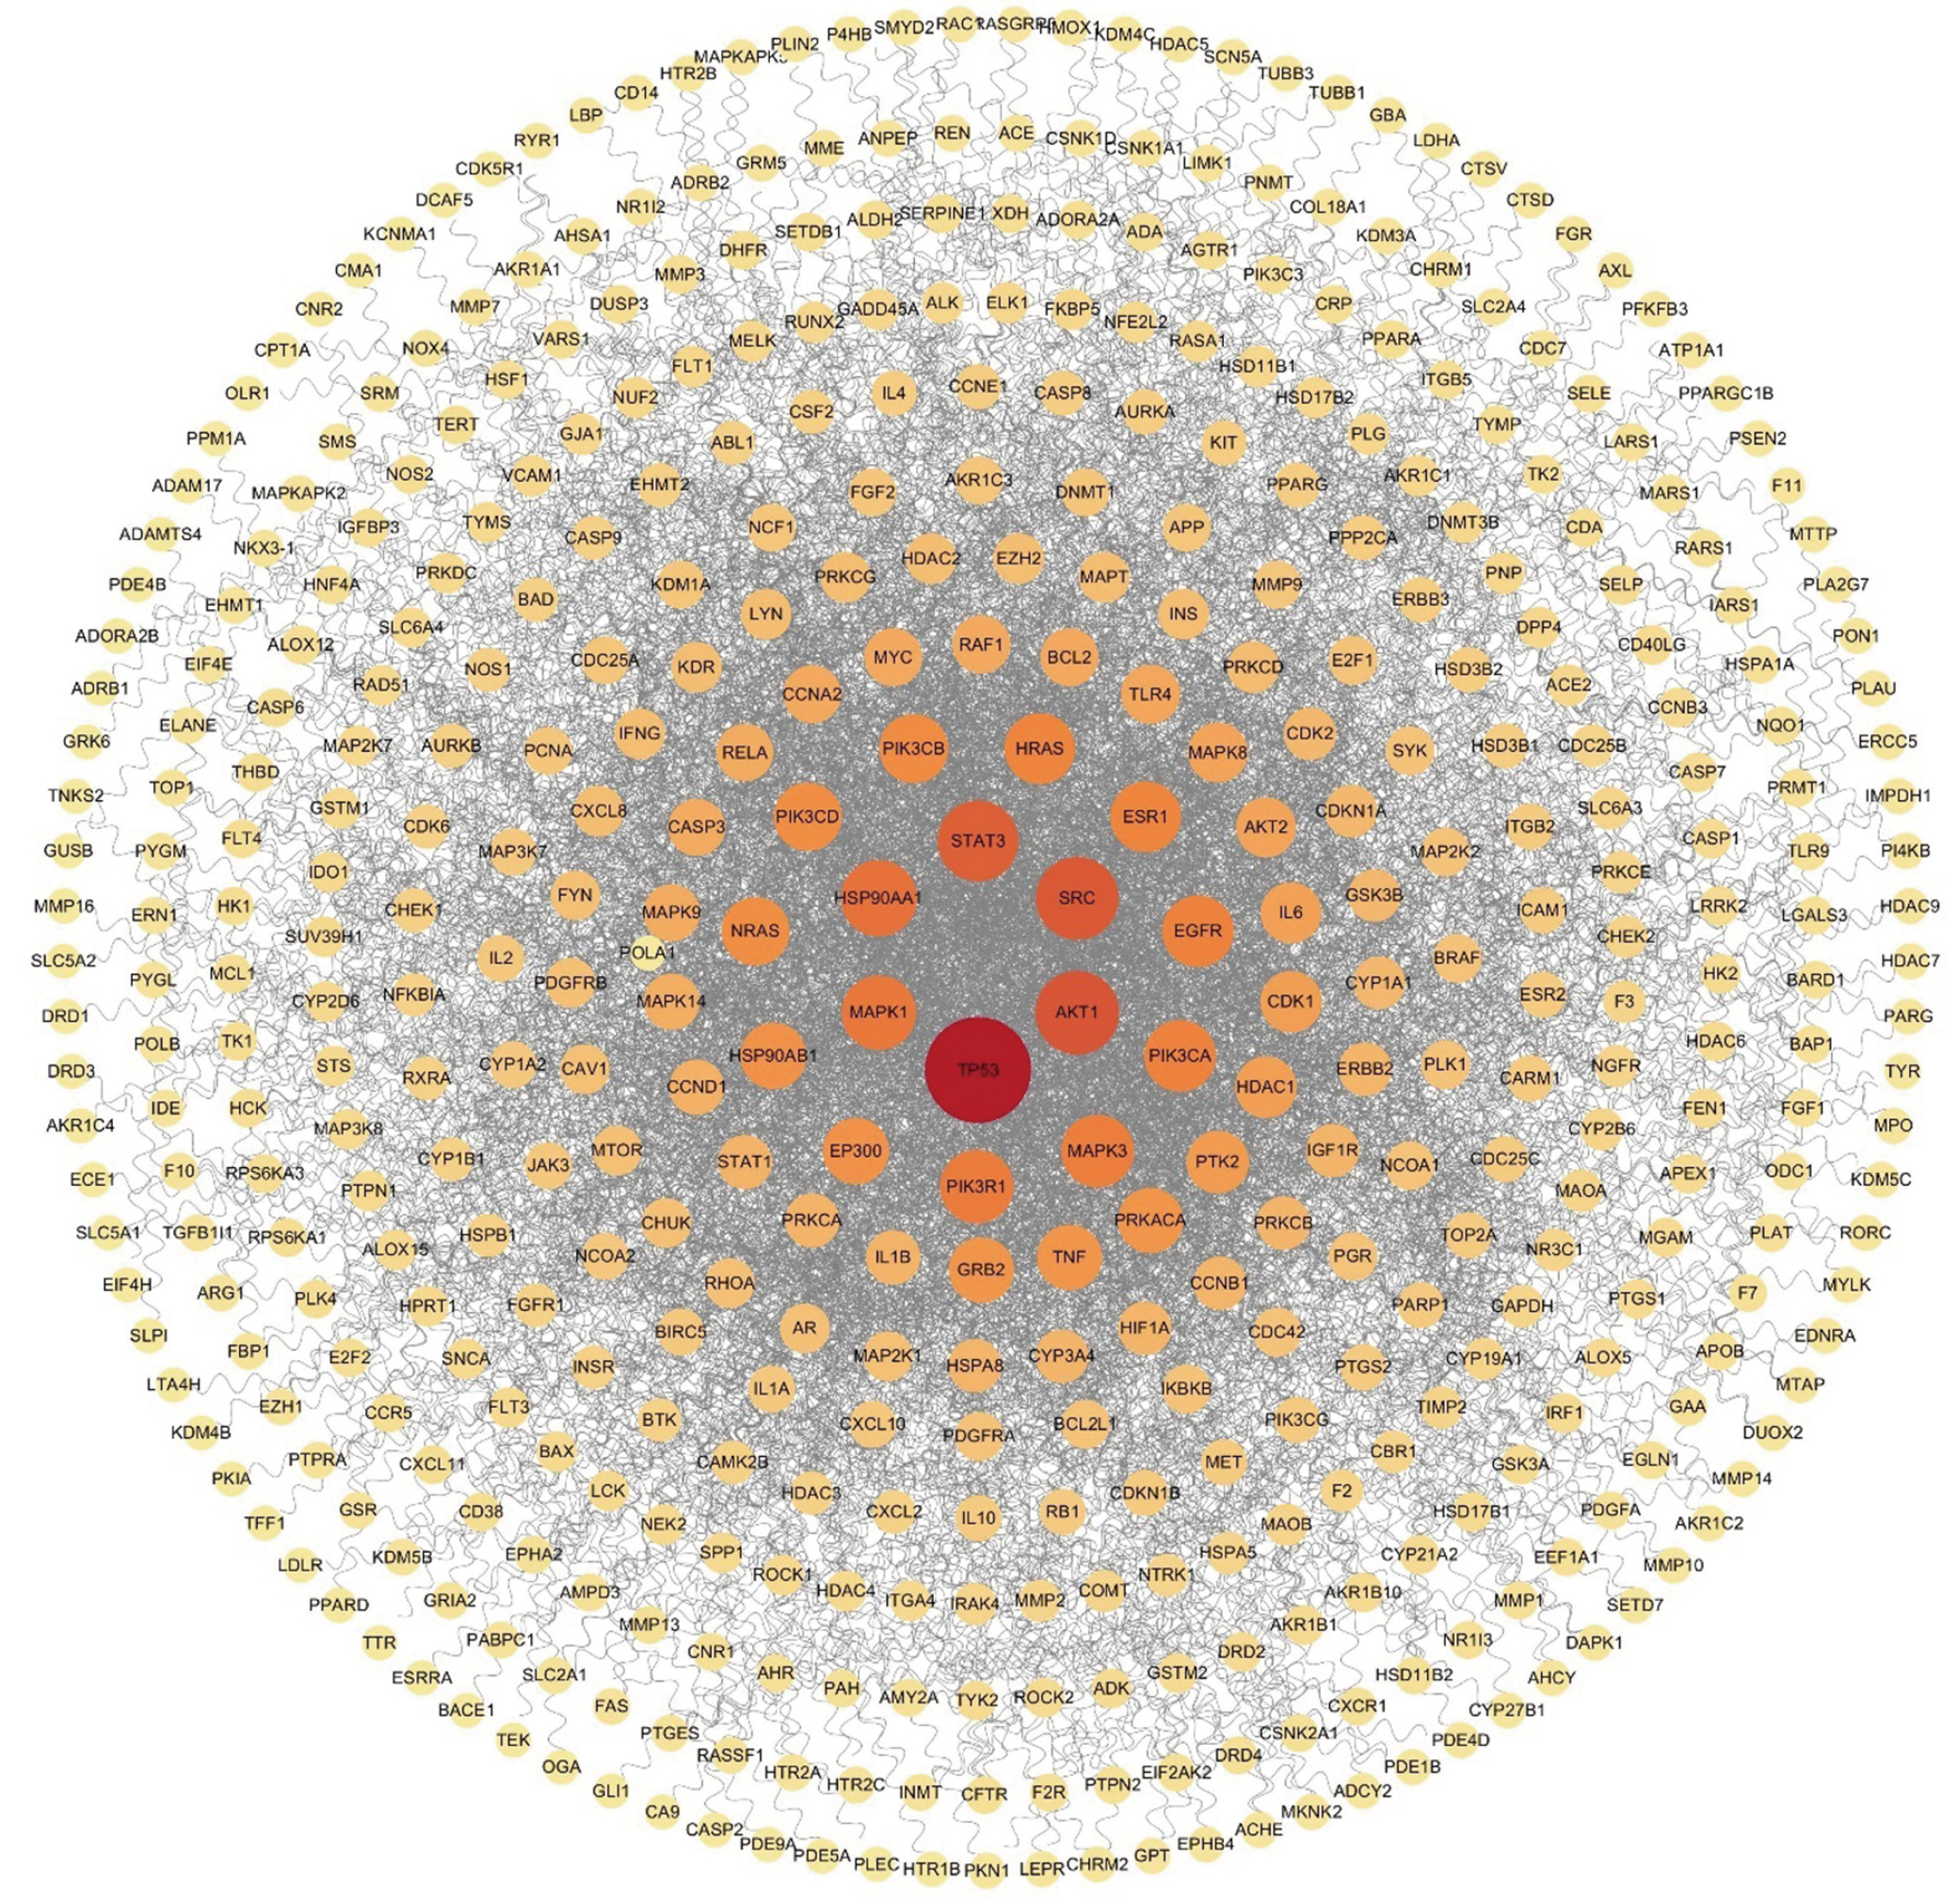
    目的: 基于网络药理学预测通络明目胶囊潜在的质量标志物(Q-Marker),建立UPLC-UV法对其进行同时定量测定,以期完善通络明目胶囊的质量标准。方法: 网络药理学收集通络明目胶囊成分-靶点-代谢通路信息并绘图。UPLC-UV法采用Acquity UPLC HSS T3色谱柱(100 mm×2.1 mm,1.8 µm),柱温30 ℃,以0.1%甲酸水-乙腈为流动相,梯度洗脱,流速0.30 mL · min-1,检测波长261 nm,进样体积5 µL;同时定量测定通络明目胶囊中葛根素、芍药苷、木犀草素、芒柄花素、芦荟大黄素、大黄素甲醚、大黄素、大黄酸、大黄酚、旱莲苷A、特女贞苷、人参皂苷Rg1、大豆苷元和蟛蜞菊内酯等14个成分。结果: 网络药理学获得通络明目胶囊中35个潜在的Q-Marker,可与TP53等靶点结合,调控PI3K-Akt等信号通路。建立的UPLC-UV法经方法学验证均符合要求。3批样品中14个成分含量范围分别为0.350~0.376、2.198~2.666、0.187~0.249、0.040~0.046、0.078~0.086、0.214~0.272、0.142~0.152、0.148~0.162、0.288~0.321、0.409~0.491、2.630~3.220、0.021~0.028、0.019~0.026和2.108~2.566 mg · 粒-1结论: 网络药理学可为通络明目胶囊Q-Marker的筛选提供理论依据;本研究建立的UPLC-UV法可完善通络明目胶囊的质量标准。
  • 吕凤娇, 刘敏, 文韵, 谢晓兰
    药物分析杂志. 2026, 46(8): 1404-1411. https://doi.org/10.16155/j.0254-1793.2025-0361
    摘要 ( )   可视化   收藏
    目的: 建立HPLC法测定温敏性脂质体中香叶木素的含量,并考察其体外释放行为。方法: 采用Supersil ODS2色谱柱(250 mm×4.6 mm,5 μm),检测波长343 nm,进样量20 μL,通过单因素考察流动相甲醇-水体积比例、流速及柱温对方法的影响以优化色谱条件。采用1%聚山梨酯80(吐温80)水溶液为释放介质,以透析法结合恒温振荡法,研究在不同温度下香叶木素温敏性脂质体的体外释放行为,计算累积释放率,运用Origin软件拟合药物释放模型。结果: 优化后的色谱条件为流动相甲醇-水(75 ∶ 25),流速1 mL · min-1,柱温35 ℃;香叶木素在0.1~50 μg · mL-1内线性关系良好,回归方程为A=86.489C-2.142 2,r=1.000;检测限为0.6 ng,定量限为1.8 ng,高、中、低3个浓度的加样回收率均>95%,RSD均<2%。体外释放试验结果显示,香叶木素温敏性脂质体具有明显的温度响应性;37 ℃下,香叶木素温敏性脂质体释药速度缓慢,在42 ℃及53 ℃下释放速率明显加快;在37、42和53 ℃下的释放行为符合一级动力学方程。结论: 该方法简便、稳定、高效,可用于香叶木素温敏性脂质体体外释放研究;香叶木素温敏性脂质体具有热触发释药特性和缓释特性,释放行为以扩散为主。
  • 吴越, 马迟, 孔玲婕, 张卫东
    药物分析杂志. 2026, 46(8): 1412-1419. https://doi.org/10.16155/j.0254-1793.2025-0785
    摘要 ( )   可视化   收藏
    目的: 建立超高效液相色谱-三重四极杆串联质谱(UPLC-QQQ MS/MS)法同时测定芪胶升白胶囊中9个入血成分(7-羟基色原酮、毛蕊异黄酮、刺芒柄花素、美迪紫檀素、对香豆酸、大豆苷元、高丽槐素、大黄素和淫羊藿素)的含量。方法: 色谱分离采用Waters Acquity UPLC HSS T3色谱柱(150 mm×2.1 mm,1.8 μm),柱温30 ℃,以0.1%甲酸水溶液(A)-乙腈(B)为流动相,进行梯度洗脱,流速0.2 mL · min-1,进样量2 μL。质谱分析采用电喷雾离子源(ESI),多反应监测(MRM)模式进行正负离子扫描。结果: 所建方法线性关系良好(r≥0.998 1);精密度、重复性和稳定性良好(RSD<5.0%),9个入血成分的平均加样回收率(n=6)为97.3%~107.2%,RSD均<5.0%。3批样品中上述9个成分的含量分别为0.271 2~0.275 3、139.9~146.5、42.31~43.80、5.817~5.946、6.740~7.145、1.206~1.246、42.83~44.78、0.364 4~0.387 0、2.787~2.967 μg · g-1结论: 该方法专属性强,灵敏度高,重复性好,可用于芪胶升白胶囊中9个入血成分的含量测定,为其质量控制和安全用药提供科学依据。
  • 黄彦昌, 黄育通, 薛禾菲, 邢艳萍, 杨燕云, 康廷国, 窦德强, 许亮
    药物分析杂志. 2026, 46(8): 1420-1430. https://doi.org/10.16155/j.0254-1793.2025-0462
    摘要 ( )   可视化   收藏
    目的: 结合显微与基质辅助激光解吸电离质谱成像(MALDI-MSI)技术,探究白头翁Pulsatilla chinensis(Bunge)Regel、朝鲜白头翁Pulsatilla cernua(Thunb.)Bercht. & J. Presl和细叶白头翁Pulsatilla turczaninovii Krylov & Serg.根及根状茎的组织构造差异及皂苷类成分的空间分布特征。方法: 采用显微技术观察并比较3种白头翁根及根状茎的组织构造特征,使用OLYMPUS显微摄影系统,BX-51型生物显微镜,配DP-72型显微镜数码相机、偏振光镜片进行观察并记录特征。利用MALDI-MSI技术,采用Leica CM1950冷冻切片机将组织进行冷冻切片,用TM-Sprayer基质喷雾仪喷涂DHB基质,喷涂好基质的ITO玻片放置于质谱仪靶板上,通过DataImaging软件勾选组织区域,在相同激光能量下,采用TimsTOF fleX质谱系统对组织样本进行鉴定并检测,对包括《中华人民共和国药典》指标成分白头翁皂苷B4在内的21个皂苷类成分在根及根状茎不同组织区域的原位空间分布进行可视化分析。结果: 显微观察结果显示,3种白头翁根均具明显内皮层组织(凯氏点明显),根状茎具髓或裂隙,其木质部束数量及韧皮纤维分布存在显著种间差异。采用MALDI-MSI技术分析,结果显示,21个皂苷类成分有17个被检出,多数主要富集于皮层组织,另有4个未检出。部分皂苷(如白头翁皂苷D、白头翁皂苷E2)在根或根状茎的内皮层组织区域呈现独特的“环”状分布特征,以白头翁和朝鲜白头翁根中最显著。白头翁皂苷E在木质部分布相对较高。结论: 本研究揭示了3种白头翁根及根状茎中皂苷类成分的特异性空间分布模式(皮层组织富集及内皮层组织“环”状分布),并明确了其显微组织构造的种间差异;3种白头翁属植物种间及其根与根状茎的组织化学差异,为白头翁属植物的物种鉴别以及药用资源的科学评价与开发提供了组织化学依据。
  • 贾志鑫, 马田新, 张萍, 刘梦娇, 康荣, 杨建波, 刘薇, 余坤子, 陈佳, 程显隆, 魏锋
    药物分析杂志. 2026, 46(8): 1431-1438. https://doi.org/10.16155/j.0254-1793.2025-0491
    摘要 ( )   可视化   收藏
    目的: 采用高分辨质谱结合组学技术筛选葛根与葛藤的差异成分,并对其中1个成分进行分离制备,建立其含量测定方法,为葛根药材质量评价提供科学的数据支撑。方法: 采用Q Exactive高分辨液质联用仪采集质谱数据(ESI源负离子模式,喷雾电压3.5 kV,毛细管温度350 ℃,鞘气流速35 arb,辅助气流速10 arb,采集范围m/z 150~1 500,分辨率70 000;二级质谱采用dd-MS2/dd-SIM模式,分辨率17 500),借助组学技术通过多元统计分析筛选差异成分。分离制备1个差异成分,并通过质谱及核磁技术确证结构。采用Agilent SB-C18色谱柱(250 mm×4.6 mm,5 μm),柱温30 ℃,流动相为乙腈-0.1%甲酸水,梯度洗脱,流速1.0 mL · min-1,检测波长254 nm,进样体积5 μL,建立特征峰的HPLC分析方法并进行方法学考察,测定葛根及葛藤中差异成分的含量。结果: 该差异成分在0.97~19.40 μg · mL-1范围内线性较好,r=0.999 7;精密度RSD为1.4%,重复性RSD为2.1%,稳定性RSD为2.5%,平均加样回收率为92.2%(RSD为2.5%)。葛根中差异成分的含量范围为0.033 9%~0.066 4%,葛藤中为ND~0.009 5%,二者具有显著性差异,P<0.000 1,差异倍数12。结论: 本研究通过高分辨质谱及组学技术筛选葛根与葛藤的差异成分,并在分离制备该成分后,采用HPLC技术建立了定量分析方法。方法学结果表明,该方法精密度良好,重复性较好,分离度较高,可为葛根药材的质量评价提供技术参考。
  • 刘现磊, 孟伟亭, 李锦燕, 王晓艳, 张辉, 张明亮, 陈小菲, 孙文静, 李伟霞, 唐进法
    药物分析杂志. 2026, 46(8): 1439-1448. https://doi.org/10.16155/j.0254-1793.2025-0538
    摘要 ( )   可视化   收藏
    目的: 建立甘草干姜汤(炙甘草-干姜、炙甘草-炮姜)配方颗粒质量评价方法,并综合评价不同厂家配方颗粒质量均一性和稳定性。方法: 采用Acquity UPLC® BEH C18色谱柱,柱温30 ℃,以乙腈-0.05%磷酸水溶液为流动相,梯度洗脱,流速0.30 mL · min-1,检测波长235 nm。结果: 各成分之间线性关系良好(0.950~1.000),平均加样回收率为97.9%~100.6%,RSD为2.6%~5.0%。对3个厂家28批样品含量测定的化学计量学统计分析显示,6-姜酚、甘草素和6-姜烯酚对不同厂家甘草干姜汤(炙甘草-干姜)配方颗粒含量差异的贡献度较大;6-姜酚、甘草酸、甘草素、6-姜烯酚和姜酮对不同厂家甘草干姜汤(炙甘草-炮姜)配方颗粒含量差异的贡献度较大;同一厂家的甘草干姜汤(炙甘草-干姜、炙甘草-炮姜)配方颗粒分别聚为1类,甘草酸和6-姜酚对该2种配方颗粒含量差异的贡献度较大。结论: 建立UPLC法能同时测定甘草干姜汤(炙甘草-干姜、炙甘草-炮姜)配方颗粒中芹糖异甘草苷、甘草酸、甘草素、姜酮、6-姜烯酚、10-姜酚、8-姜酚和6-姜酚共8个成分。该方法快速、稳定,为配方颗粒的整体质量评价提供了科学依据。
  • 代谢分析
  • 干振, 李进发, 王宇, 陈思圆, 常军民
    药物分析杂志. 2026, 46(8): 1449-1458. https://doi.org/10.16155/j.0254-1793.2026-0069
    摘要 ( )   可视化   收藏
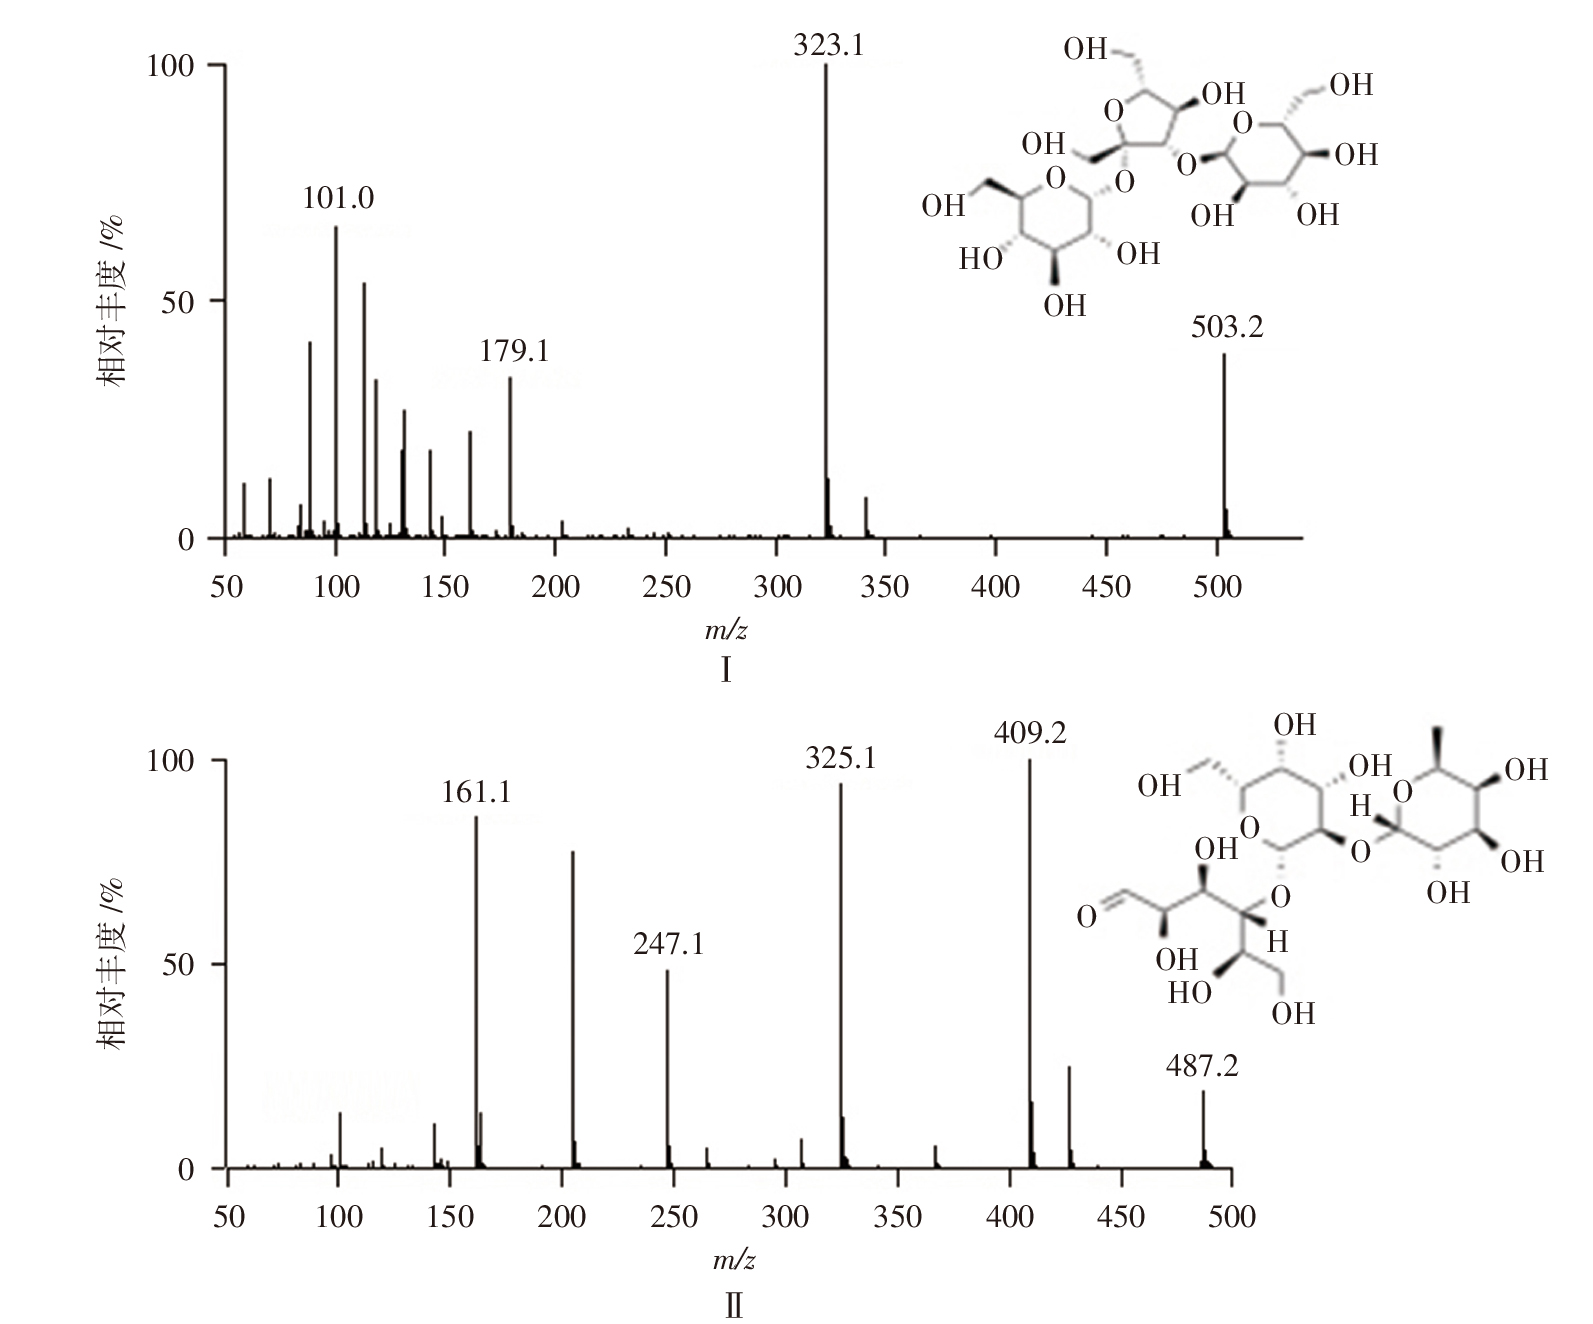
    目的: 建立并验证超高效液相色谱-串联质谱法,系统研究松三糖在大鼠体内的药代动力学、组织分布及排泄特征。方法: 生物样品采用乙腈沉淀蛋白法处理,以2’-岩藻糖基乳糖为内标,采用UPLC-MS/MS在负离子电喷雾模式下以多反应监测(MRM)方式进行定量分析,采用Waters Acquity UPLC BEH Amide色谱柱(2.1 mm×150 mm,1.7 μm),柱温40 ℃,以0.1%氨水水溶液(A)-乙腈(B)为流动相,梯度洗脱(0~5 min,85%B→75%B;5~10 min,75%B→65%B;10~15 min,65%B→70%B),进样量10 μL;采用Waters TQD三重四极杆,ESI负离子模式,MRM定量分析,毛细管电压2.8 kV,锥电压30 V,源温120 ℃,去溶剂温度450 ℃,氮气流量800 L · h-1,碰撞气为氩气。并验证该方法的专属性、线性、准确度、精密度、回收率、基质效应、稳定性及稀释可靠性,在此基础上,设置松三糖大鼠灌胃低、中、高剂量组(200、400、800 mg · kg-1)与静脉给药组(200 mg · kg-1),考察松三糖在大鼠体内的药代动力学、组织分布及尿、粪排泄情况。结果: 松三糖在0.1~20 μg · mL-1范围内线性关系良好,定量下限为0.1 μg · mL-1。各项方法学验证指标均符合生物样品定量分析要求。灌胃给药后的绝对口服生物利用度为6.70%~7.34%。组织分布结果显示,松三糖在小肠中的暴露水平最高。排泄研究表明,灌胃给药后36 h内约60%的松三糖以原型经粪便排出,尿液排泄比例不足3%。结论: 所建立的超高效液相色谱-串联质谱的分析方法灵敏、准确且稳定,适用于松三糖在大鼠体内的系统性定量分析。
  • 活性分析
  • 陈思禹, 徐阳, 陈胜男, 张亚杰, 鲍慧玮
    药物分析杂志. 2026, 46(8): 1459-1471. https://doi.org/10.16155/j.0254-1793.2026-0022
    摘要 ( )   可视化   收藏
    目的: 本研究建立高速逆流色谱(HSCCC)分离儿茶中儿茶素(CAT)和表儿茶素(EC),并探究CAT和EC对小鼠皮肤瘙痒及血管渗透性的影响。方法: 采用HSCCC通过优化分离参数,采用Agilent TC-C18色谱柱(250 mm×4.6 mm,5 μm)色谱柱,柱温30 ℃,以甲醇-水(30 ∶ 70)为流动相,等度洗脱,体积流量1.0 mL · min-1,进样体积10 μL,检测波长280 nm,从儿茶中成功分离得到高纯度的CAT和EC。利用组胺(HA)、氯喹(CQ)及2,4-二硝基氟苯(DNFB)诱导的小鼠皮肤瘙痒模型,考察CAT和EC的止痒效果及对皮肤血管渗透性的作用。结果: HSCCC法分离得到的CAT和EC纯度分别为95.2%和96.4%,回收率分别为83.4%和84.1%。在小鼠急慢性瘙痒模型中,儿茶素低剂量组(CAT-L,200 mg · kg-1)、儿茶素高剂量组(CAT-H,400 mg · kg-1)、表儿茶素低剂量组(EC-L,50 mg · kg-1)、表儿茶素高剂量组(EC-H,100 mg · kg-1)均能显著减少小鼠瘙痒次数,降低皮肤血管渗透性、抑制炎症因子释放,且呈现明显的剂量依赖性,高剂量组的抗瘙痒及血管渗透性改善作用显著优于低剂量组。结论: 本研究首次建立并优化HSCCC法分离儿茶中CAT和EC的技术体系,且首次系统评价二者在急慢性瘙痒模型中的抗瘙痒活性及作用特点,该方法高效、稳定、简便,产品纯度高,可用于儿茶中CAT和EC的分离制备;CAT和EC对急慢性瘙痒均具有显著治疗作用,为皮肤瘙痒的天然药物研发提供新方向与试验参考。
  • 生物检定
  • 宋明辉, 魏泽宇, 官子楸, 范一灵, 邵泓
    药物分析杂志. 2026, 46(8): 1472-1482. https://doi.org/10.16155/j.0254-1793.2025-0456
    摘要 ( )   可视化   收藏
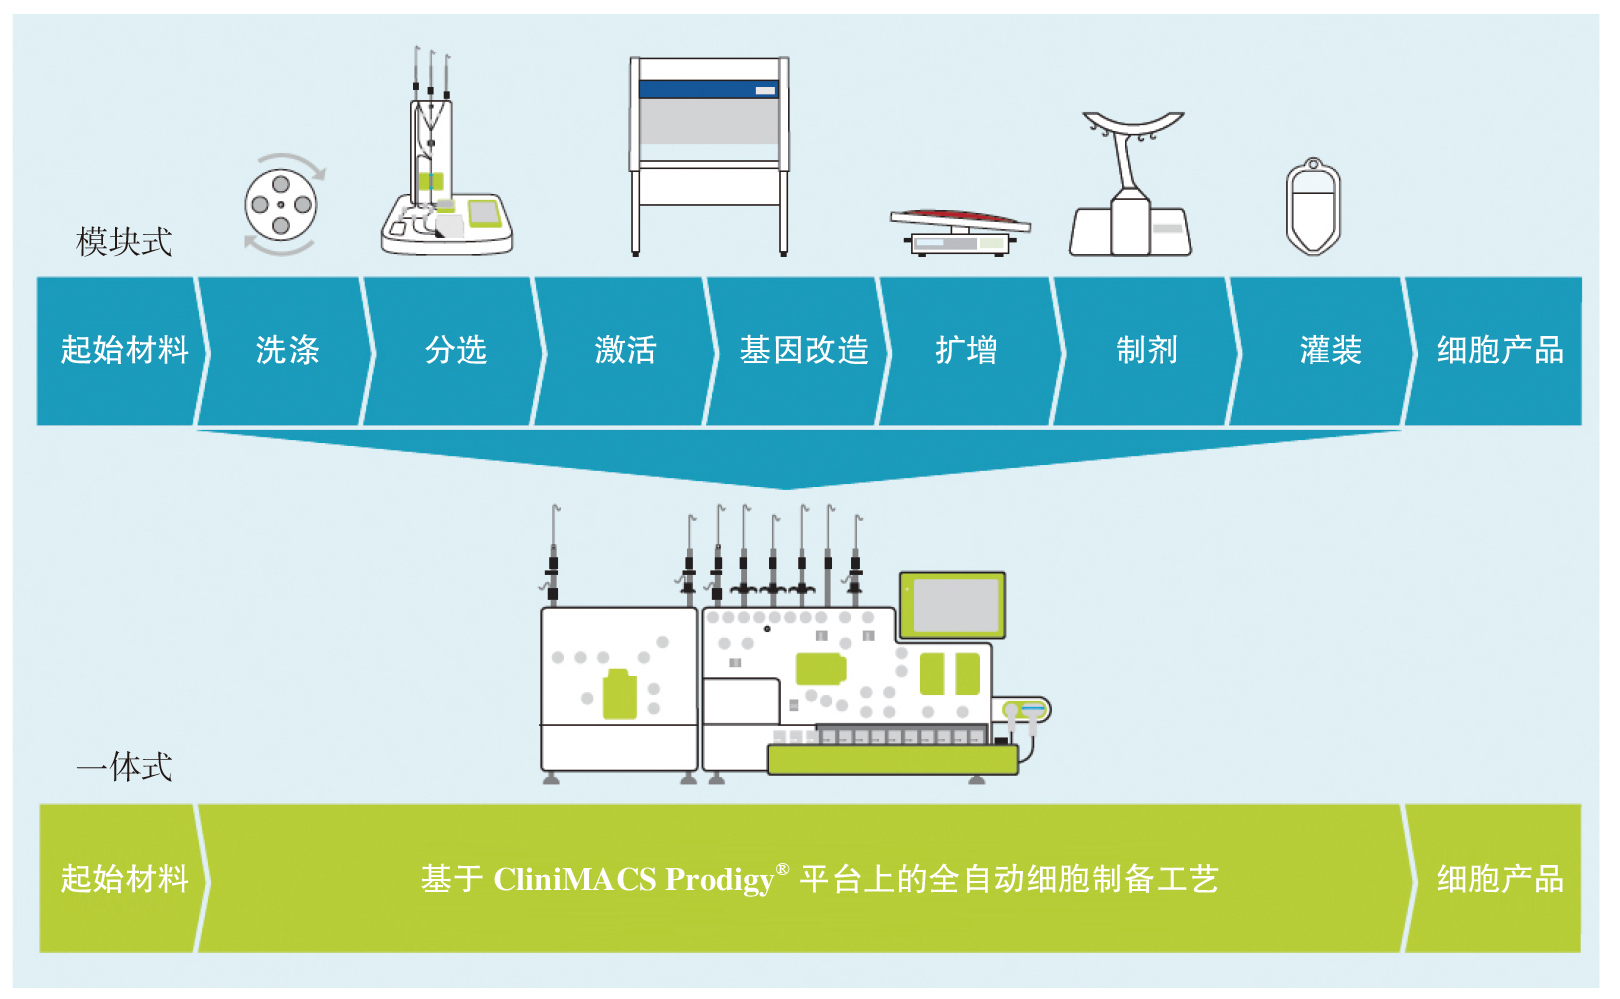
    目的: 本研究旨在系统探讨适用于以嵌合抗原受体T细胞(CAR-T)为代表的细胞治疗产品(cell therapy medicinal products,CTMPs)的无菌工艺模拟干预活动设计方案,明确生产过程中潜在的污染风险,以提升无菌保障能力。方法: 通过系统梳理国内外主要监管机构的法规及技术指南,分析其在CTMPs中的适用性差异;基于科学的风险评估方法,采用干预风险评估模型,对CAR-T生产过程中的干预活动进行识别与分类,进而将关键干预节点纳入无菌工艺模拟试验设计,形成有针对性的模拟方案。结果: 研究明确了以CAR-T为代表的CTMPs无菌工艺模拟设计中的关键干预活动,构建了可量化的干预活动的风险评估矩阵,为识别CTMPs生产过程中潜在污染风险提供了科学方法,从而提升CTMPs的无菌工艺模拟试验有效性。结论: 本研究为以CAR-T为代表的CTMPs无菌保障体系的优化提供了技术依据,对相关行业的规范建设具有指导意义,并为相关技术指南的修订提供参考。
  • 崔春博, 杜加亮, 李欣, 倪永波, 徐刚领, 于传飞
    药物分析杂志. 2026, 46(8): 1483-1489. https://doi.org/10.16155/j.0254-1793.2025-0493
    摘要 ( )   可视化   收藏
    目的: 建立高效液相色谱-蒸发光散射检测器(HPLC-ELSD)测定帕尼单抗中添加的泊洛沙姆188含量的方法。方法: 采用Oasis wax色谱柱(20 mm×2.1 mm,30 µm/80 Å)进行泊洛沙姆188含量的测定,柱温30 ℃,以含0.2%甲酸的水溶液(A)-含0.2%甲酸的乙腈溶液(B)为流动相梯度洗脱,流速1.0 mL · min-1,蒸发光散射检测器。结果: 该方法专属性强。在5~80 μg · mL-1范围内,泊洛沙姆188含量的对数值和峰面积对数值呈线性相关,决定系数r2>0.99。6个不同泊洛沙姆188含量验证溶液(5、10、20、40、60、80 μg · mL-1)的回收率在90.0%~110.0%范围内。在3个不同工作日内对上述6个验证溶液各进行3次独立测定,其泊洛沙姆188含量的RSD分别为4.4%、5.5%、2.3%、0.66%、1.6%、1.6%。对40 μg · mL-1浓度水平的验证溶液重复进样6次,其泊洛沙姆188含量的RSD为0.60%。分别于0 h和室温保存24 h后对40 μg · mL-1浓度水平的验证溶液进行检测,泊洛沙姆188含量的RSD为0.80%。结论: 成功建立了检测单抗药物中泊洛沙姆188含量的高效液相色谱法,该方法重现性好,专属性强,精密度及准确度高,可为单抗药物中泊洛沙姆188的定量检测及质量控制提供可靠的技术支撑。
  • 安全监测
  • 黎晓欣, 蔡建磊, 李琼霞, 路浚齐
    药物分析杂志. 2026, 46(8): 1490-1497. https://doi.org/10.16155/j.0254-1793.2025-0413
    摘要 ( )   可视化   收藏
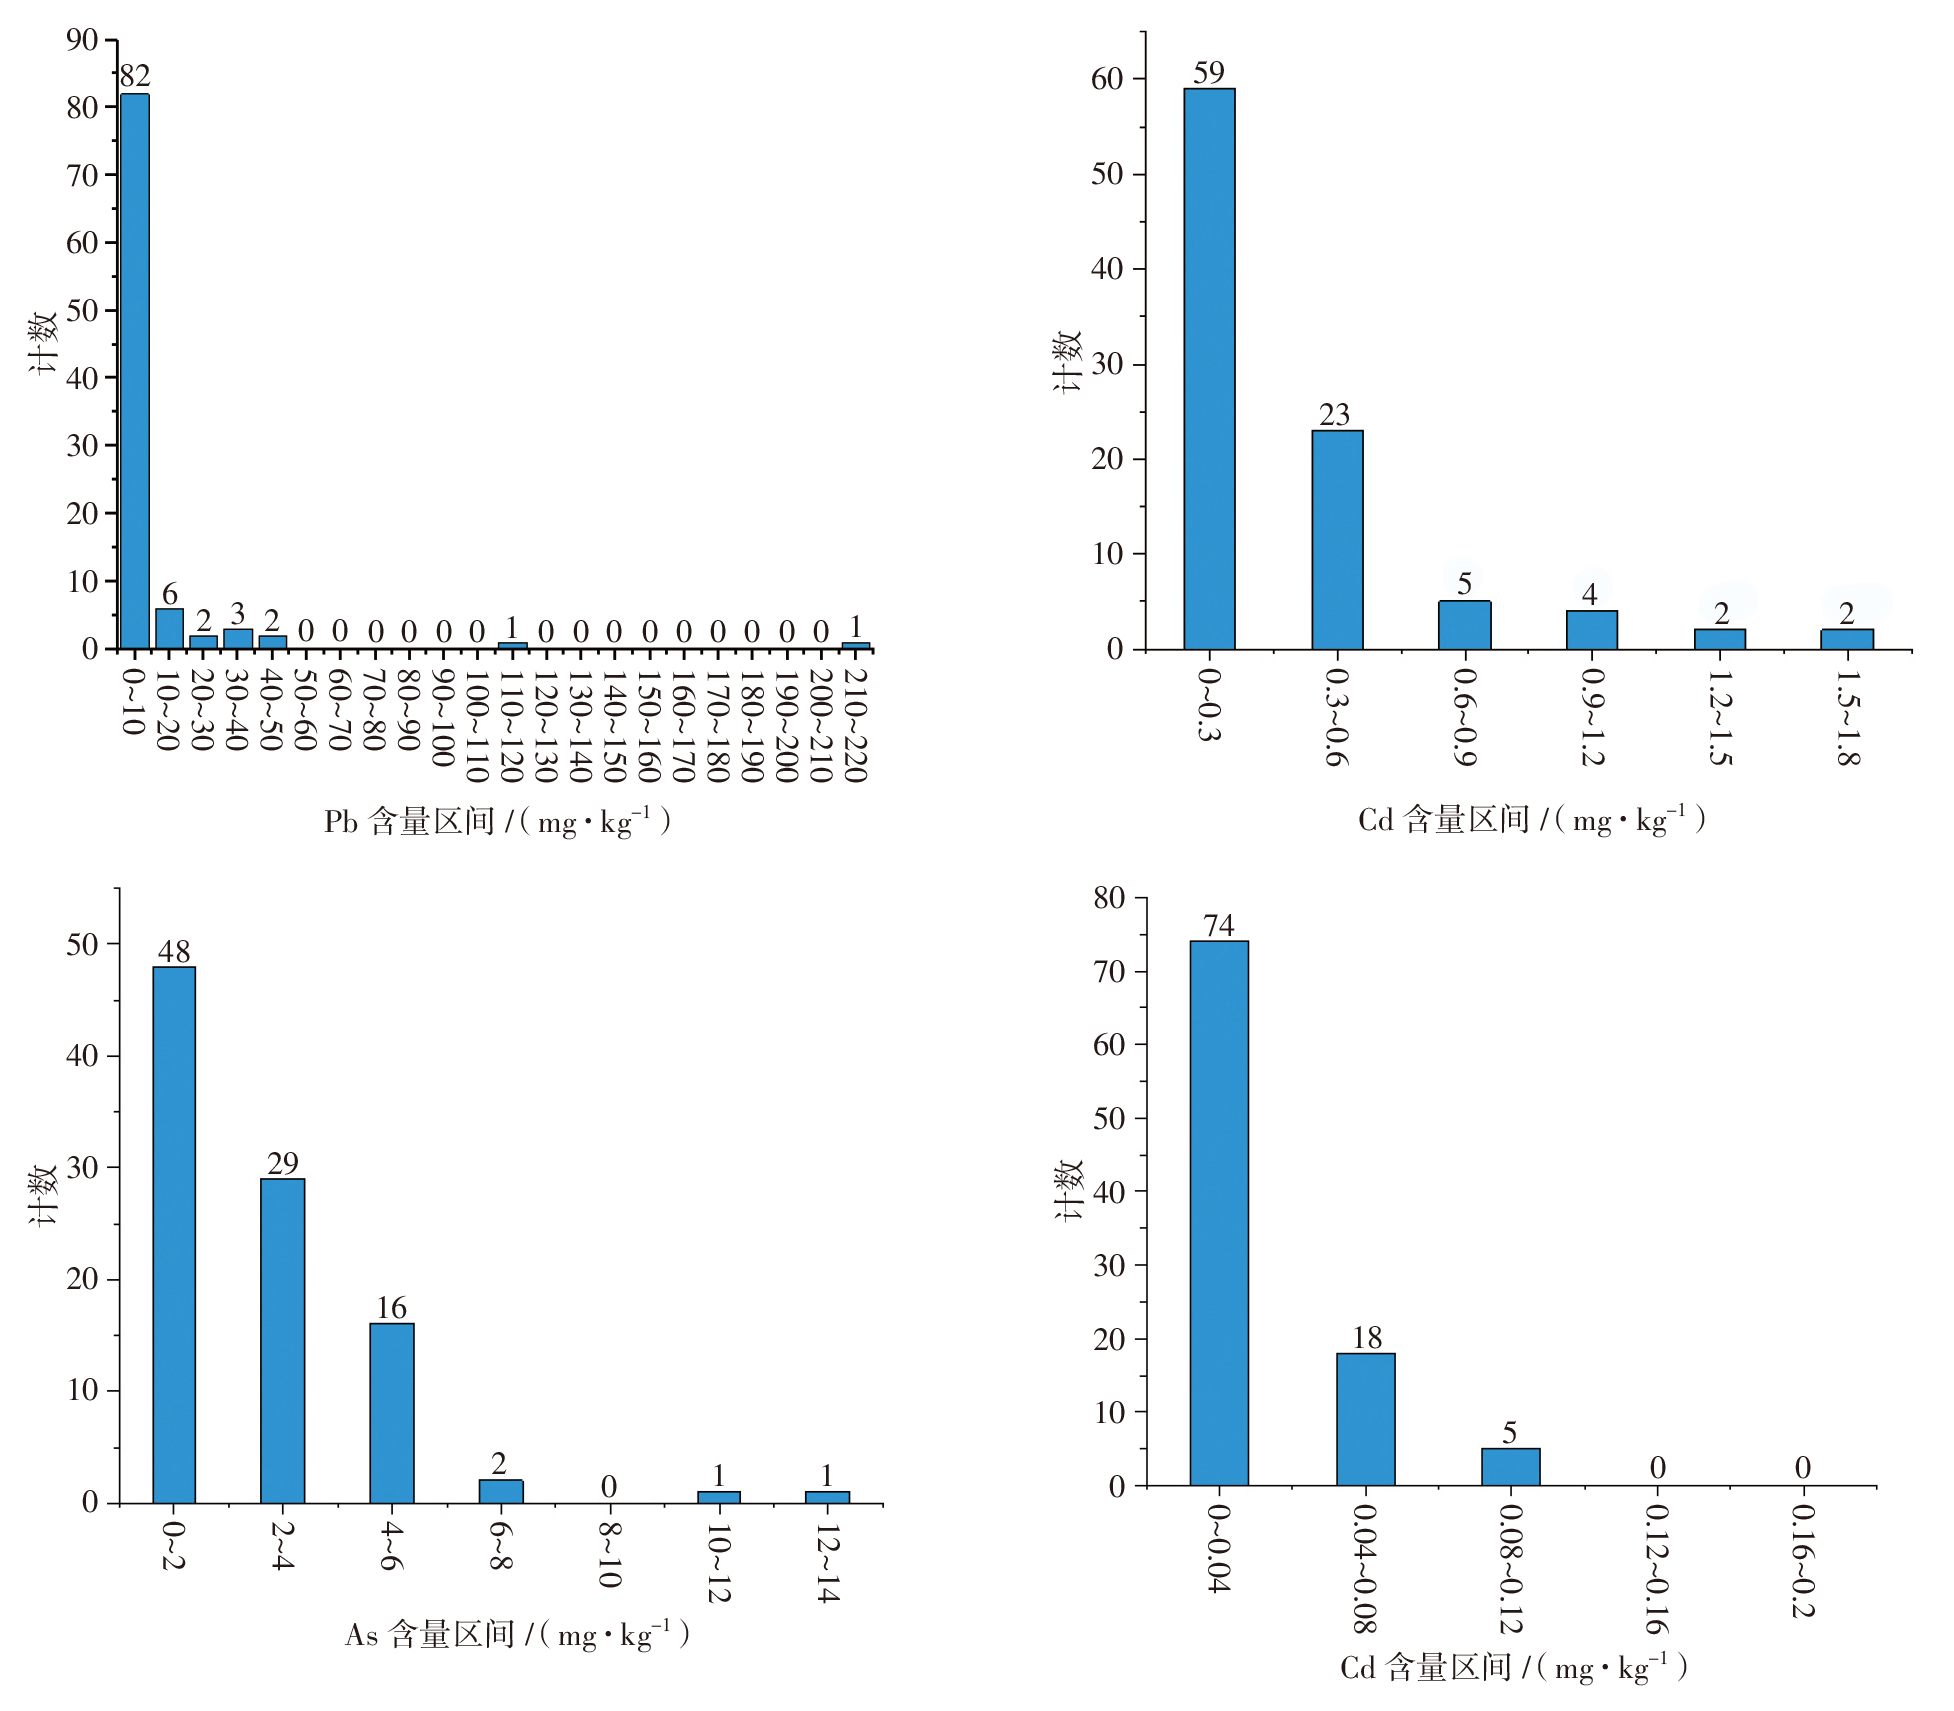
    目的: 评价含虫类药物的活血类中药制剂中重金属及有害元素的残留水平及其健康风险,为临床安全用药及中药制剂质量控制提供科学依据。方法: 采用电感耦合等离子体质谱(ICP-MS)法测定97批含虫类药物的活血类中药制剂中铅(Pb)、镉(Cd)、砷(As)、汞(Hg)、铜(Cu)、钒(V)、钴(Co)、镍(Ni)的含量,结合多变量统计、单因素方差分析、主成分分析(PCA)及健康风险评估模型,对其非致癌与致癌风险进行系统评价。结果: 97批中药制剂中Pb、Cd、As、Hg、Cu、V、Co、Ni含量的75%分位数(P75)分别为5.04、0.365、3.80、0.039 0、30.2、1.14、1.38、4.63 mg · kg-1。不同品种中各元素的危害程度存在显著差异,多变量统计分析、单因素方差分析及稳健性检验的结果,P均<0.05,效应量>0.04;PCA结果表明,Cd、As、Hg、Cu对健康危害的贡献较大,所有品种的致癌风险LCR值<1×10⁻⁶,处于可接受范围;非致癌风险中,通心络胶囊和芪蛭通络胶囊中Pb的危害指数(HI)>1,应予以关注。结论: 97批中药制剂致癌风险较低,非致癌风险方面,通心络胶囊和芪蛭通络胶囊中Pb的暴露值得进一步关注。本研究为中药制剂安全性评估提供参考。
  • 张磊, 冯艳春, 段书涛, 朱世杰
    药物分析杂志. 2026, 46(8): 1498-1504. https://doi.org/10.16155/j.0254-1793.2025-0653
    摘要 ( )   可视化   收藏
    目的: 建立高效液相色谱法测定达格列净原料药中对映异构体杂质。方法: 采用CAPCELL PAK MG ⅡC18色谱柱(250 mm×4.6 mm,3.0 µm),柱温30 ℃,以乙腈-水(43 ∶ 57)为流动相,流速0.7 mL · min-1,检测波长225 nm,进样量10 µL。结果: 达格列净与对映异构体能良好分离,对映异构体在0.051 8~10.36 µg · mL-1(r=0.999 9)范围内呈良好线性关系;对映异构体定量限为0.05 µg · mL-1,检测限为0.02 µg · mL-1;对映异构体的平均回收率为98.8%,RSD为2.1%;3批达格列净样品检测结果显示,对映异构体含量约为0.6 mg · g-1,其他未知杂质含量约为0.1 mg · g-1,杂质总量均<1.0 mg · g-1结论: 经方法学验证,该方法准确可靠,灵敏度高,可用于达格列净原料药中对映异构体杂质的检测。
  • 郭日新, 谢思敏, 肖萌, 戴忠, 刘静, 魏锋, 林永强
    药物分析杂志. 2026, 46(8): 1505-1514. https://doi.org/10.16155/j.0254-1793.2025-0621
    摘要 ( )   可视化   收藏
    目的: 建立超高效液相色谱-质谱(UPLC-MS/MS)法同时测定六经头痛片中8个马兜铃酸类成分的含量,为其质量控制提供参考。方法: 采用UPLC-MS/MS同时测定六经头痛片中马兜铃酸Ⅰ、马兜铃酸Ⅱ、马兜铃酸Ⅳa、马兜铃酸Ⅶa、马兜铃内酰胺Ⅰ、马兜铃内酰胺AⅡ、马兜铃内酰胺BⅡ、马兜铃内酰胺FⅠ的含量。使用Agilent ZOBARX SB C18色谱柱(50 mm×2.1 mm,1.8 μm),以甲醇(A)-0.1%甲酸水(含1 mmol · L-1乙酸铵)(B)为流动相,梯度洗脱,电喷雾离子源(ESI),正离子多反应监测模式,以标准曲线法计算样品中马兜铃酸类成分的含量。结果: 20批六经头痛片中均未检出马兜铃酸Ⅱ和马兜铃内酰胺BⅡ,马兜铃酸Ⅰ、马兜铃酸Ⅳa、马兜铃内酰胺Ⅰ的质量分数为分别为0.010~0.055、0.064~0.998、0.028~0.454 μg · g-1,马兜铃酸Ⅶa、马兜铃内酰胺FⅠ、马兜铃内酰胺AⅡ在部分样品中有检出,但均低于定量限。结论: 建立的UPLC-MS/MS同时测定六经头痛片中8个马兜铃酸类成分含量的方法,专属性强,灵敏度高且重复性好,可为六经头痛片的质量和安全性控制提供参考。
  • 安百锋, 宋更申
    药物分析杂志. 2026, 46(8): 1515-1523. https://doi.org/10.16155/j.0254-1793.2025-0796
    摘要 ( )   可视化   收藏
    目的: 建立高效液相色谱-串联质谱(HPLC-MS/MS)法同时测定富马酸伏诺拉生中5个基因毒性杂质的含量,以满足该原料药中微量基因毒性杂质的检测需求。方法: 使用安捷伦ZORBAX Eclipse XDB-C18色谱柱(4.6 mm×150 mm,3.5 μm),以0.1%甲酸水溶液为流动相A、0.1%甲酸乙腈溶液为流动相B,进行线性梯度洗脱,流速0.5 mL · min-1,柱温30 ℃,进样量10 μL;质谱采用ESI电离、正离子MRM模式检测。结果: 各杂质在一定浓度范围内线性关系良好(相关系数r在0.995 0~0.999 7);检测限可达0.02~0.09 ng · mL-1,定量限为0.04~0.27 ng · mL-1;准确度试验中各杂质平均回收率在89.0%~109.4%,RSD均≤6.3%;多批次样品中基因毒性杂质含量均远远低于ICH M7(R2)规定可接受限度的30%。结论: 所建立的高效液相色谱-串联质谱法灵敏度高、专属性强,能同时测定富马酸伏诺拉生中5个基因毒性杂质,可用于富马酸伏诺拉生中上述5个基因毒性杂质的常规质控检测。
  • 梁纯俊, 黄玉妹, 涂冬萍, 梁臣艳, 卢娟, 朱意麟, 王柳萍, 闫志刚
    药物分析杂志. 2026, 46(8): 1524-1531. https://doi.org/10.16155/j.0254-1793.2025-0577
    摘要 ( )   可视化   收藏
    目的: 建立鉴别昙花和其混淆品霸王花的方法,以确保临床用药准确及安全。方法: 通过基原鉴定、性状鉴别,以及应用光学显微镜和病理切片扫描成像技术对昙花及其混淆品霸王花根、茎、花及粉末的显微特征进行比较研究。结果: 昙花与霸王花在原植物、药材性状及显微特征方面均存在显著差异;二者原植物可通过根、茎、花、花托筒及果实形态进行区分,药材质地、气味及色泽性状差异明显。二者根、叶状茎、花托筒、花柱及花被片的横切面组织及药材粉末显微特征存在明显差异。结论: 通过性状和显微特征差异,可对昙花及其混淆品霸王花进行有效鉴别,为昙花准确安全用药及进一步开发利用提供参考。
  • 孙孝丽, 李铁军, 姜明明, 孙迎基, 耿倩倩, 毕延坤
    药物分析杂志. 2026, 46(8): 1532-1539. https://doi.org/10.16155/j.0254-1793.2025-0523
    摘要 ( )   可视化   收藏
    目的: 采用LC-MS方法对帕利哌酮起始物料中的杂质进行鉴定,结合工艺进行杂质分析,并用HPLC法检测帕利哌酮起始物料的有关物质。方法: LC-MS法采用Agilent Eclipse XDB-C18色谱柱(250 mm×4.6 mm,5 μm),柱温40 ℃,以0.1%甲酸为流动相A,水-乙腈(10 ∶ 90)为流动相B,进行梯度洗脱,流速1.0 mL · min-1,检测波长238 nm,进样体积20 μL,样品盘温度10 ℃。HPLC法采用Agilent Eclipse XDB-C18色谱柱(250 mm×4.6 mm,5 μm),柱温40 ℃,以3.4 g · L-1磷酸二氢钾溶液(用磷酸调节pH至4.0)-甲醇-乙腈(90 ∶ 5 ∶ 5)为流动相A,以乙腈-甲醇(50 ∶ 50)为流动相B,进行梯度洗脱,流速1.0 mL · min-1,检测波长238 nm,进样体积20 μL,样品盘温度10 ℃。结果: 采用LC-MS法分析出帕利哌酮起始物料中的5个杂质;HPLC法中5个已知杂质对照品在一定的范围内线性关系良好,各峰之间的分离度均>1.5,各成分的检出限在0.009 2~0.032 8 μg · mL-1,各杂质的回收率均在90%~108%,精密度试验中各杂质回收率的RSD均不高于6%,供试品溶液10 ℃下放置4 h稳定性良好,方法耐用性良好;对5批次样品进行检测,杂质ii-1检出量为0.04%~0.26%,杂质ii-2检出量为0~0.16%,杂质ii-3检出量为0~0.24%,杂质ii-4检出量为0,杂质ii-5检出量为0~0.24%,其他单杂的含量为0.13%,杂质总量为0.17%~0.53%。结论: 该方法专属性强,灵敏度和准确度高,适用于帕利哌酮的起始物料中有关物质的检测。
  • 苏丹, 王慧利, 张瑞仙, 丛海龙, 白明珠, 李莹, 张海燕, 王成尧
    药物分析杂志. 2026, 46(8): 1540-1550. https://doi.org/10.16155/j.0254-1793.2025-0455
    摘要 ( )   可视化   收藏
    目的: 测定呼和浩特市流通的8种蒙药材(黑冰片、多叶棘豆、蓝盆花、肋柱花、山沉香、枫香脂、川木香、香青兰,共40批次)中铜(Cu)、砷(As)、镉(Cd)、汞(Hg)和铅(Pb)5种重金属及有害元素的含量,分析其受污染情况并建立风险评估模型。方法: 采用电感耦合等离子体质谱(ICP-MS)法测定40批蒙药材的重金属及有害元素含量,采用元素含量、污染指数进行污染水平评估,通过靶标危害系数(THQ)和致癌风险(CR)开展非致癌和致癌风险评估。结果: 40批蒙药材中,黑冰片的重金属及有害元素总量最高,为21.478~33.330 mg · kg-1。按元素分析,Cu、As、Pb的含量分别为ND~21.936、ND~2.351、0.035~8.834 mg · kg-1,而Cd、Hg未超出限值。黑冰片的Pb含量均值为8.035 mg · kg-1,As、Cu的含量则刚刚达到阈值。除黑冰片外,其余7种受检蒙药材的重金属及有害元素检测合格率均为100%。非致癌风险评估表明,黑冰片中5种元素及多叶棘豆中As的THQ高于标准值,存在潜在风险。所有药材的CR均远低于安全阈值(1×10⁻⁶),致癌风险低。结论: 本研究中呼和浩特市流通的蒙药材整体上较安全,个别如黑冰片、多叶棘豆、蓝盆花、肋柱花、山沉香、枫香脂、川木香、香青兰应重视其重金属的含量风险,需加强原料溯源与加工监管。本研究建立的多元素分析方法及多指标评估体系可为蒙药材重金属污染监测与风险管理提供科学依据。
  • 标准研讨
  • 郭彬, 张珊珊, 张美玲, 黄冰冰, 陈蓉, 张华锋
    药物分析杂志. 2026, 46(8): 1551-1559. https://doi.org/10.16155/j.0254-1793.2025-0593
    摘要 ( )   可视化   收藏
    目的: 利用激光散射法建立达格列净原料药粒度及粒度分布测定方法。方法: 采用马尔文Mastersizer 3000型激光粒度分析仪和Malvern SV小体积样品分散器,湿法测定达格列净原料药粒度及粒度分布。样品采用含2%司盘80的异构烷烃溶液作为预分散介质,样品颗粒折射率1.614,样品颗粒吸光率0.01,分散介质为异构烷烃,遮光率8%~15%,水浴超声时间60 s,浆液循环泵转速2 500 r · min-1结果: 激光散射法湿法可以准确测定达格列净原料药的粒度及其分布,体积平均粒径D[4,3]可以直观表征达格列净粒度大小及其差异。方法学精密度考察结果d(0.1)、d(0.5)和d(0.9)的RSD均<5%,方法重复性较好;12批达格列净原料药粒径分布特征值d(0.9)均<30 μm(质控标准限度)。结论: 本方法准确度高,重现性好,可用于达格列净原料药的粒度测定,同时可为其他易引湿易团聚类药物的粒径测定方法开发提供参考。