2026年, 第46卷, 第9期 
刊出日期:2026-09-30
  

  • 全选
    |
    综述专论
  • 惠梦玲, 宫玉婷, 何梦崎, 梁琼麟, 艾永建
    药物分析杂志. 2026, 46(9): 1561-1573. https://doi.org/10.16155/j.0254-1793.2025-0751
    摘要 ( )   可视化   收藏
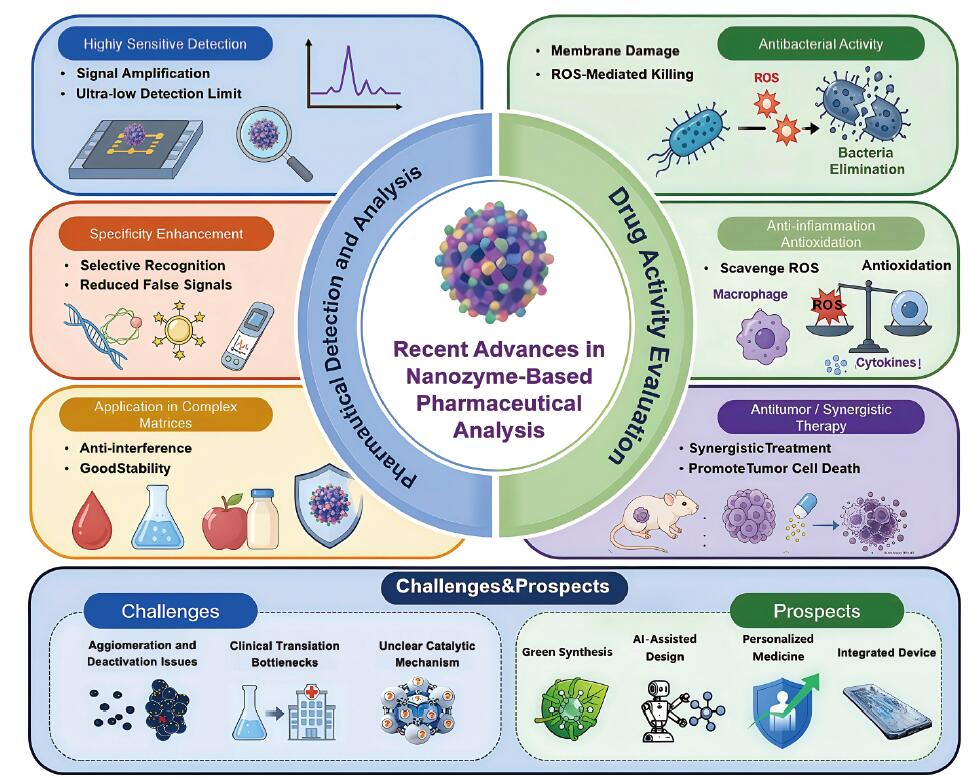
    纳米酶是一类具有类酶催化活性的功能活性纳米材料,具有稳定性高,活性可调和成本低等优势,在药物分析领域展现了巨大潜力。本综述系统总结了近年来纳米酶在药物分析研究领域的研究进展。一方面,总结了纳米酶在药物检测分析领域的应用,通过构建基于纳米酶的分析平台与检测方法,实现了对分子药物、抗体药物及纳米药物等目标物的高灵敏度、低检测限和强抗干扰检测,并成功应用于尿液、血清及环境样品等复杂基质中。另一方面,评述了纳米酶的药物活性评价最新成果,包括纳米酶在抗菌、抗炎及抗肿瘤中的药物活性及治疗效果。最后,探讨了纳米酶在药物分析研究领域当前面临的挑战与未来发展前景。
  • 成分分析
  • 甘兴林, 易剑欢, 姚毅, 张先林, 孙乐明, 郑籼, 王欢, 倪亮
    药物分析杂志. 2026, 46(9): 1574-1581. https://doi.org/10.16155/j.0254-1793.2025-0724
    摘要 ( )   可视化   收藏
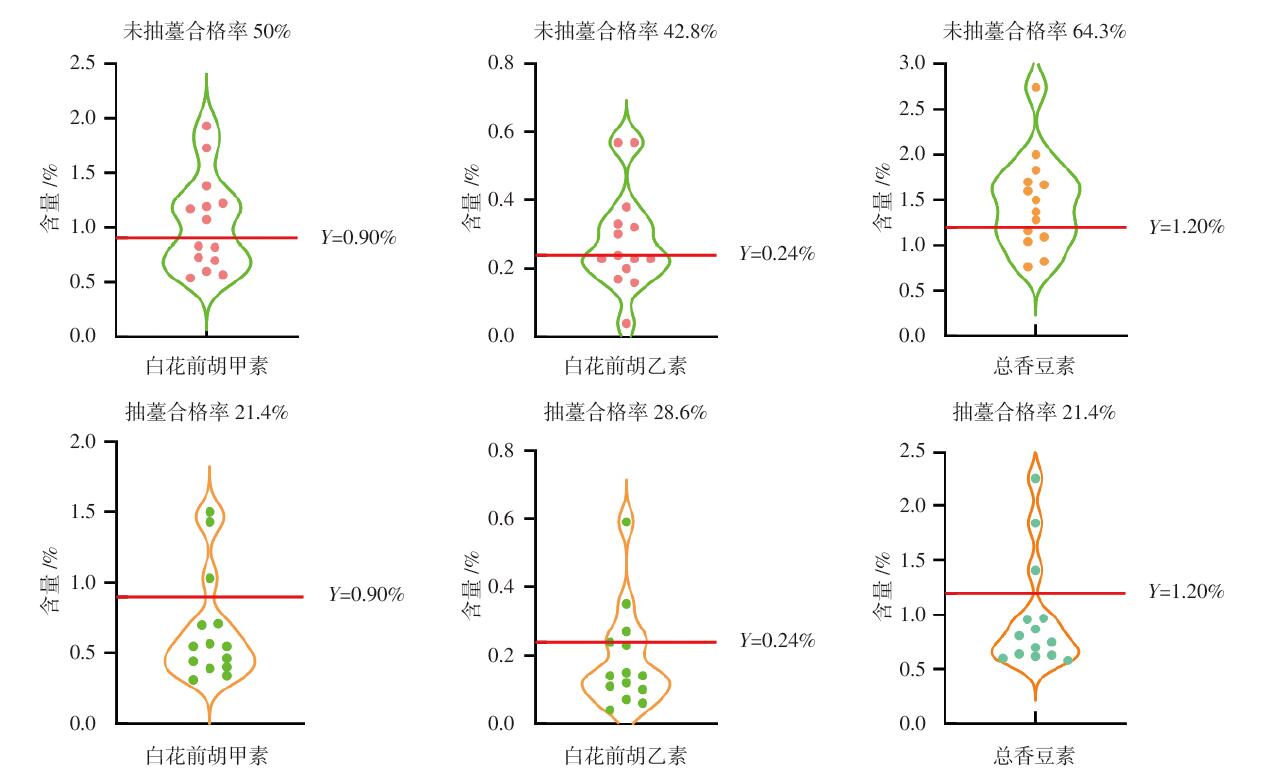
    目的: 建立HPLC法,测定白花前胡抽薹前后根、茎叶中白花前胡甲素、白花前胡乙素和白花前胡E素3个香豆素类成分的含量,分析不同产地样品的成分差异及积累规律。方法: 采用Amethyst C18-H型色谱柱(250 mm×4.6 mm,5 μm),柱温30 ℃,以甲醇(A)-水(B)为流动相进行梯度洗脱,检测波长321 nm,流速1.0 mL · min-1,进样量10 μL。结果: 白花前胡未抽薹根中白花前胡甲素和白花前胡乙素的合格率分别为50.0%和42.8%;抽薹后分别降至21.4%和28.6%,提示抽薹对二者合格率均有影响,且变化幅度不同。不同生长发育时期根、茎叶中各香豆素类成分含量波动较大,总香豆素类成分含量由高到低依次为未抽薹根、抽薹根、抽薹茎叶、未抽薹茎叶。与未抽薹根相比,抽薹后根中白花前胡甲素含量显著降低[由(1.034 3±0.432 0)%降至(0.669 8±0.384 5)%,P=0.004];抽薹后根中白花前胡乙素平均含量下降34.02%,茎叶中平均含量上升49.04%,说明其对抽薹的响应弱于白花前胡甲素。14个产地样品对白花前胡甲素下降的响应存在差异,下降幅度为11.94%~70.77%,RSD为47.7%,表明其含量具有明显的产地差异。抽薹前后茎叶中3个香豆素类成分总量分别为根部的53.09%和83.76%,提示茎叶具有一定的综合利用潜力。结论: 本研究初步揭示了白花前胡不同生长发育时期香豆素类成分的积累变化,抽薹对根中白花前胡甲素含量及器官分布影响较为明显,可为“前胡抽薹后不宜药用”的传统认识提供数据支持。
  • 王晶, 徐硕, 徐文峰, 张闪闪, 王月, 郭思瑞, 金鹏飞
    药物分析杂志. 2026, 46(9): 1582-1587. https://doi.org/10.16155/j.0254-1793.2025-0600
    摘要 ( )   可视化   收藏
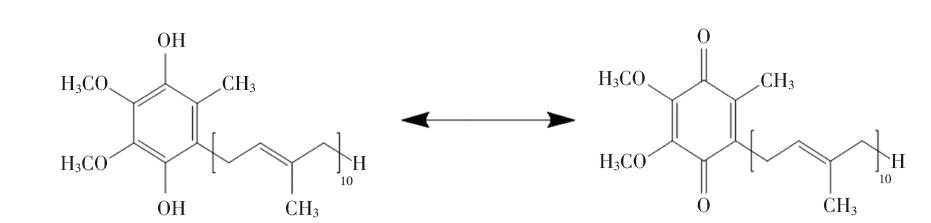
    目的: 通过筛选还原型辅酶Q10(coenzyme Q10,CoQ10)氧化为氧化型CoQ10的最优条件,建立HPLC法测定还原型CoQ10软胶囊的含量。方法: 采用Alltima C18色谱柱(150 mm×4.6 mm,5 μm),柱温35 ℃,以甲醇-无水乙醇(50 ∶ 50)为流动相,流速1.5 mL · min-1,检测波长275 nm,进样体积20 μL。通过筛选氧化剂(0.1%三氧化铁醇溶液)用量与反应时间,确定前处理最优条件。采用CoQ10对照品建立标准曲线,通过外标法定量。根据经氧化处理前后供试品溶液中氧化型CoQ10的测定结果,计算出软胶囊中还原型CoQ10的含量。结果: 本试验确定的最优氧化条件为,向50 mL质量浓度为0.2 mg · mL-1的还原型CoQ10供试品溶液中,加入0.1%三氧化铁醇溶液0.5 mL作为氧化剂,在室温(25 ℃)条件下反应4 h。在此条件下,体系中的还原型CoQ10可转化为氧化型CoQ10。方法学验证结果显示,氧化型CoQ10的线性良好,线性范围为20.60~412.08 μg · mL-1;精密度及稳定性均良好,RSD分别为0.011%及0.44%;平均加样回收率(n=9)为100.1%,RSD为1.2%(RSD<2.0%),表明方法的加样回收率良好。该法测得还原型CoQ10软胶囊的含量为100.3%,RSD为1.6%。结论: 本研究建立的HPLC法准确、简便、快速,适用于还原型CoQ10软胶囊的含量测定,可为该制剂的质量控制提供科学参考。
  • 张荣林, 吴芸, 林雀跃, 昝珂
    药物分析杂志. 2026, 46(9): 1588-1594. https://doi.org/10.16155/j.0254-1793.2025-0750
    摘要 ( )   可视化   收藏
    目的: 分析大猪屎豆不同药用部位吡咯里西啶类生物碱的含量差异,为大猪屎豆的安全使用和资源开发提供参考。方法: 采用UPLC-MS/MS法建立大猪屎豆不同药用部位中克氏千里光碱、全缘千里光碱、N-氧化全缘千里光碱、野百合碱和N-氧化野百合碱定量分析方法。样品用0.5%甲酸水溶液超声提取,经混合阳离子交换柱净化后,采用Waters ACQUITY UPLC HSS T3色谱柱(2.1 mm×150 mm,1.8 μm)进行分离,以0.5%甲酸水-甲醇(30 ∶ 70)为流动相进行等度洗脱,质谱采用正离子多反应监测模式进行检测,外标法定量。结果: 大猪屎豆茎、枝、叶和根中克氏千里光碱含量为0.011~7.115 μg · g-1,全缘千里光碱含量为0.005~0.28 μg · g-1,N-氧化全缘千里光碱含量为0.013~0.43 μg · g-1,野百合碱含量为0.137~39.24 μg · g-1,N-氧化野百合碱含量为0.23~22.25 μg · g-1。结果显示,根部生物碱含量最高,枝含量次之,茎和叶含量较低。结论: 本研究揭示了大猪屎豆中吡咯里西啶类生物碱含量与药用部位的关系,为其质量评价及安全用药提供了科学依据,有助于指导大猪屎豆资源的合理开发与利用。
  • 曾伟杰, 呙霞, 胡夏逢, 陈莹
    药物分析杂志. 2026, 46(9): 1595-1607. https://doi.org/10.16155/j.0254-1793.2025-0347
    摘要 ( )   可视化   收藏
    目的: 建立清肝解郁汤的高效液相色谱(HPLC)指纹图谱,测定其中18个指标成分的含量,为其质量控制提供参考。方法: 采用Athena C18色谱柱(250 mm×4.6 mm,5 μm),以乙腈(A)-0.15%磷酸水溶液(B)为流动相,进行梯度洗脱,柱温40 ℃,体积流量1 mL · min-1,检测波长210 nm,对12批清肝解郁汤进样分析;采用中药色谱指纹图谱相似度评价系统评价相似度,通过对照品指认共有峰。基于指纹图谱相似度分析和文献,采用Waters ACQUITY UPLC HSS T3色谱柱(100 mm×2.1 mm,1.8 μm),以乙腈(A)-水(B)为流动相,进行梯度洗脱,正负离子模式分别含0.1%甲酸和0.01%甲酸,柱温40 ℃,体积流量0.4 mL · min-1;采用电喷雾离子源,分别于正、负离子模式下母离子定量检测地黄苷D、栀子苷、芍药苷、毛蕊花糖苷、甘草苷、阿魏酸、橙皮苷、人参皂苷Rg1、人参皂苷Rb1、丹皮酚、甘草酸、柴胡皂苷A、柴胡皂苷D、藁本内酯、白术内酯Ⅱ、白术内酯Ⅰ、去氢茯苓酸、茯苓酸的含量。结果: 建立了12批清肝解郁汤的HPLC指纹图谱,相似度>0.916,共标定40个共有色谱峰,通过对照品指认18个色谱峰。定量分析中18个成分在各自线性范围内的线性关系良好,相关系数>0.999 1,精密度、重复性、稳定性良好。平均加样回收率为97.4%~99.6%,RSD≤2.7%。地黄苷D、栀子苷、芍药苷、毛蕊花糖苷、甘草苷、阿魏酸、橙皮苷、人参皂苷Rg1、人参皂苷Rb1、丹皮酚、甘草酸、柴胡皂苷A、柴胡皂苷D、藁本内酯、白术内酯Ⅱ、白术内酯Ⅰ、去氢茯苓酸、茯苓酸的含量分别为91.5~157.8、1 228.2~2 660.1、1 251.0~2 122.5、204.7~391.1、239.6~356.3、248.9~451.8、2 185.3~3 517.2、165.7~363.7、149.7~313.8、662.7~1 152.4、393.4~788.4、128.3~281.4、139.1~287.1、530.9~1 082.0、110.2~274.0、143.9~330.3、461.1~875.4、357.7~861.7 μg · g-1。结论: 建立的HPLC指纹图谱及UPLC-MS多成分含量测定方法快速、简便、重复性好,可用于清肝解郁汤的质量评价。
  • 陈江平, 余欣彤, 叶泽豪, 陈伟媚, 刘权震, 汪梅, 李国卫
    药物分析杂志. 2026, 46(9): 1608-1617. https://doi.org/10.16155/j.0254-1793.2025-0506
    摘要 ( )   可视化   收藏
    目的: 建立济川煎的UPLC指纹图谱,结合化学模式识别方法及一测多评(QAMS)法对济川煎进行整体质量评价。方法: 分析采用YMC Triart C18 色谱柱(150 mm×2.1 mm,1.9 μm),以乙腈(A)-0.1%磷酸水溶液(B)为流动相,梯度洗脱,检测波长310 nm,柱温30 ℃,流速0.20 mL · min-1,进样量1.0 μL。12批济川煎的指纹图谱相似度分析,通过聚类分析(CA)、主成分分析(PCA)、正交偏最小二乘-判别分析(OPLS-DA)对多批次济川煎进行化学模式识别分析。同时以柚皮苷为内参物,建立QAMS法同时测定咖啡酸、松果菊苷、阿魏酸、异阿魏酸、毛蕊花糖苷、新橙皮苷、橘红素7个化学成分的含量,并采用外标法(ESM)测定7个成分的含量,用于评价QAMS法测定结果的准确性。结果: 方法学验证结果符合要求,12批济川煎UPLC指纹图谱共标定并指认8个共有峰,与对照指纹图谱相似度在0.954~0.999;CA将12批济川煎样品分为3类;PCA提取出的3个主成分,能够体现济川煎82.056%的信息;OPLS-DA确定5个差异标志物。以柚皮苷为内参物,建立济川煎7个成分的QAMS法具有较好耐用性,且与ESM测定结果无明显差异。结论: 建立的UPLC指纹图谱准确、可行,化学模式识别方法结合QAMS法可用于济川煎的质量控制及定量分析,为其整体质量评价提供参考。
  • 生物检定
  • 孙宇斐, 秦玺, 胡翰, 汪洋, 李响, 刘滨磊
    药物分析杂志. 2026, 46(9): 1618-1629. https://doi.org/10.16155/j.0254-1793.2026-0089
    摘要 ( )   可视化   收藏
    目的: 建立一种成像毛细管等电聚焦电泳(iCIEF)方法分析重组新型冠状病毒蛋白疫苗(简称重组新冠疫苗)的电荷异质性。方法: 以一种重组新冠疫苗为研究对象,采用紫外荧光检测模式进行iCIEF分析。样品盘温度10 ℃;预聚焦(第一阶段)电压1.5 kV,预聚焦时间1 min;聚焦(第二阶段)电压3 kV,聚焦时间8 min。结果: 方法专属性良好,可有效分离重组新冠疫苗的10个电荷变异体;重复性试验中,各个电荷变异体峰面积占比的RSD≤4.0%,等电点的RSD为0.017%~0.061%;中间精密度,各个电荷变异体峰面积占比的RSD≤3.5%,等电点为0.022%~0.082%;在0.5~1.5 mg · mL-1浓度范围内,总峰面积与样品浓度线性相关;在低(50%)、中(100%)和高(150%)3个浓度水平,准确度分别为102.8%、99.9%和103.2%;峰面积最大的异构体定量限和检出限分别为0.125 mg · mL-1和0.063 mg · mL-1;在48 h内的稳定性试验中,各个电荷异构体峰面积占比的RSD≤8.0%,等电点的RSD为0.041%~0.13%;稳定性试验中不同浓度两性电解质处理组测量结果具有良好的一致性,各变异体的等电点(漂移≤0.03)和峰面积占比(差值≤0.60%)变化不大,表明该方法的稳定性良好;去糖基化处理试验结果表明,N-糖基化或将对变异体影响更大;应用该方法检测6批重组新冠疫苗,各电荷变异体的主峰面积百分比及等电点基本一致,表明重组新冠疫苗批次间一致性良好。结论: 所建方法可用于重组新冠疫苗电荷异质性的差异分析,对重组新冠疫苗产品的表征研究、质量控制及工艺稳定性监测具有积极意义。
  • 尤星力, 李春阳, 谢佳伊, 杜天飞, 邓杰, 高雅丽, 赵祥宇, 于晓萍, 李炎, 蔡峰
    药物分析杂志. 2026, 46(9): 1630-1638. https://doi.org/10.16155/j.0254-1793.2025-0460
    摘要 ( )   可视化   收藏
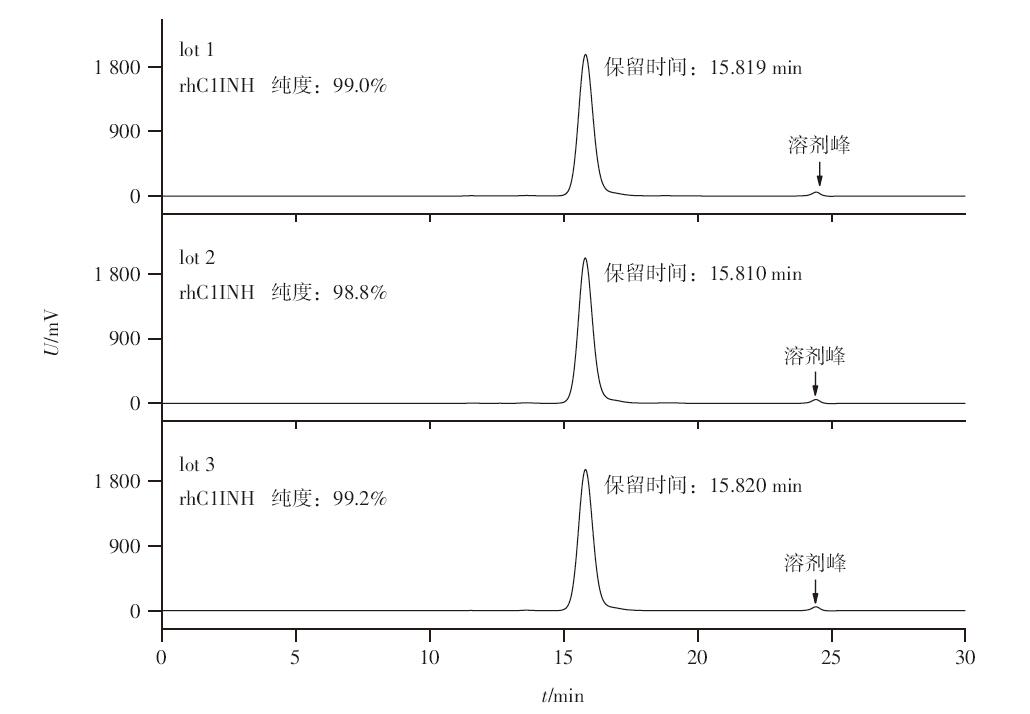
    目的: 降解片段是重组蛋白药物中常见的产品相关杂质。因其可能影响药物有效性,常受到生物制药企业和监管机构高度关注。本研究以重组人C1酯酶抑制剂(rhC1INH)为例,建立一种重组蛋白药物痕量降解片段的纯化及表征研究思路。方法: 采用制备型高效液相尺寸排阻层析联合离子交换层析法,从rhC1INH原液中分离并富集了尺寸排阻高效液相色谱(SEC-HPLC)纯度检测(TSKgel G3000SWXL色谱柱)中保留时间滞后于主峰的杂质组分,并采用SDS-PAGE、活性、液质联用和Edman降解等多种分析方法研究该杂质理化及活性特性。结果: 成功富集、纯化上述杂质,纯度由初始的0.5%提高至99%以上,其后开展鉴定工作。SDS-PAGE电泳显示其为分子量小于rhC1INH的单一条带。活性分析初步证明该杂质为rhC1INH降解片段,且较之rhC1INH原液,比活性下降约40%。液质联用分析证明其降解片段特性,氨基酸序列覆盖完整理论序列的第85~478位,具有完整C末端。Edman N末端测序结果显示该杂质N端序列与rhC1INH完整序列的第85~94位相匹配,与液质联用N端鉴定结果一致。结论: 通过建立痕量杂质制备方法,利用多维度表征技术,确证杂质为rhC1INH降解片段,并完成了rhC1INH降解片段从结构到理化特性的系统性分析鉴定,为药物进行相应质量控制提供了重要研究数据。
  • 代谢分析
  • 唐凤, 戴振宇, 张嘉伦, 赵晓薇, 殷爱玲, 朱维娜, 谭妍妍
    药物分析杂志. 2026, 46(9): 1639-1651. https://doi.org/10.16155/j.0254-1793.2025-0792
    摘要 ( )   可视化   收藏
    目的: 基于超高效液相色谱-串联质谱(UHPLC-MS/MS)分析方法,对临床经验方神术清化合剂的化学成分、入血成分进行定性分析。方法: 采用UHPLC-MS/MS鉴定神术清化合剂的化学成分及入血成分。30只C57BL/6J小鼠随机分为空白组和神术清化合剂低、中剂量组,神术清化合剂低、中剂量组分别按生药量15、30 g · kg-1进行神术清化合剂水煎液灌胃,空白组灌胃等体积生理盐水,连续灌胃7 d,末次灌胃2 h后采集血样。采用Phenomenex Kinetex C18色谱柱(2.1 mm×100 mm,2.6 μm),柱温40 ℃,以0.1%甲酸水溶液-乙腈为流动相,梯度洗脱,流速0.5 mL · min-1,进样量2 μL,电喷雾离子源(ESI),扫描范围m/z 70~1 200。根据各成分的相对分子质量、保留时间及二级质谱碎片,并结合相关文献及对照品质谱信息,对神术清化合剂的化学成分及入血成分进行分析鉴定。结果: 从神术清化合剂中鉴定出80个化学成分,22个入血原型成分,并分析了汉黄芩苷、川陈皮素、金合欢素、L-酪氨酸、氧化小檗碱、阿糖腺苷、白术内酯Ⅲ、芦丁的裂解规律。结论: 神术清化合剂的化学成分及主要入血成分均为黄酮类和生物碱类,UHPLC-MS/MS技术能够快速、全面、准确地完成分析,为临床阐明中药药效物质基础提供参考。
  • 李发双, 黎林波, 李惠英, 余绍春, 雷嫣, 卢红敏
    药物分析杂志. 2026, 46(9): 1652-1660. https://doi.org/10.16155/j.0254-1793.2025-0558
    摘要 ( )   可视化   收藏
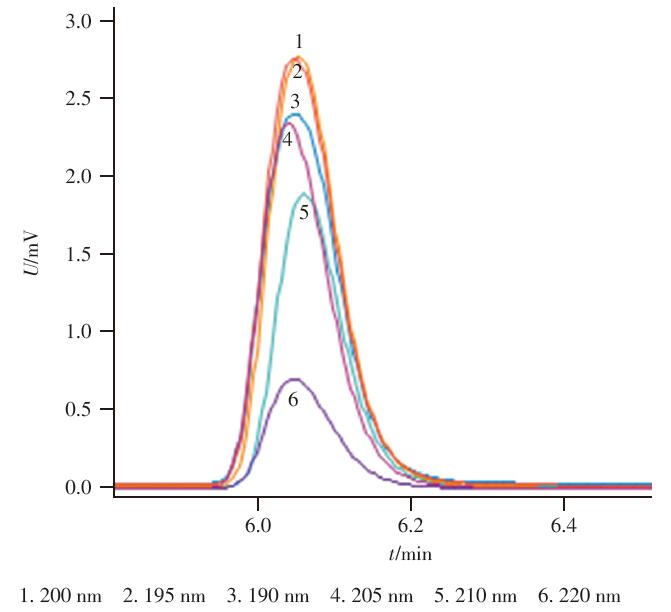
    目的: 建立测定人血浆中唑尼沙胺浓度的方法,并将其应用于癫痫患儿的血药浓度监测。方法: 以苯巴比妥为内标,血浆经7%高氯酸沉淀蛋白后,采用超高效液相色谱法测定唑尼沙胺的血药浓度。采用Agilent InfinityLab Poroshell 120 EC-C18色谱柱(50 mm×2.1 mm,1.9 µm)进行分离,柱温40 ℃,以水-乙腈为流动相,进行梯度洗脱,流速0.25 mL · min-1,检测波长200 nm,进样量5 μL。同时将该方法应用于48例使用唑尼沙胺治疗的癫痫患儿血药浓度测定,并分析患儿性别、年龄、合并用药及肝肾功能对唑尼沙胺血药浓度的影响。结果: 唑尼沙胺血药浓度在0.50~100.00 μg · mL-1内线性关系良好(r=0.999 9),定量限为0.50 μg · mL-1;日内、日间精密度(RSD)均<12.2%,准确度(RE)在-4.48%~11.34%;回收率在91.3%~103.6%,RSD<12.9%。48例癫痫患儿唑尼沙胺的血药浓度范围为5.57~17.23 μg · mL-1。多元线性回归分析结果显示,联合丙戊酸钠用药和年龄是唑尼沙胺血药浓度的影响因素(P<0.001)。结论: 所建立的超高效液相色谱法能快速、高效地测定人血浆中唑尼沙胺的血药浓度。临床使用唑尼沙胺治疗癫痫患儿时,应综合考虑患儿年龄及合并用药对唑尼沙胺血药浓度的影响,合理调整唑尼沙胺的给药剂量。
  • 李想, 林嘉宇, 朱昱, 许英健
    药物分析杂志. 2026, 46(9): 1661-1669. https://doi.org/10.16155/j.0254-1793.2025-0597
    摘要 ( )   可视化   收藏
    目的: 建立超高效液相色谱-四极杆/静电场轨道阱-高分辨质谱(UPLC-QE-Orbitrap MS)法对毛发中18个新型苯二氮䓬类精神活性物质进行定性、定量。方法: 采用1.0 mL甲醇提取毛发样品,在平行反应监测(PRM)模式下,优化流动相梯度和碰撞电压,使18个新型苯二氮䓬类精神活性物质分离度好,灵敏度高。采用Hypersil GOLD Vanquish色谱柱(100 mm×2.1 mm,1.9 μm),柱温30 ℃,以0.1%甲酸水-0.1%甲酸乙腈为流动相。在ESI正电离模式下,对新型苯二氮䓬类精神活性物质的4种结构类型进行质谱分析,推测1,4-苯二氮䓬类物质、三唑苯二氮䓬类物质、噻吩三唑二氮䓬类物质、噻吩二氮䓬类物质的ESI-MS/MS裂解规律。结果: 18个新型苯二氮䓬类精神活性物质线性良好,相关系数不低于0.999 0,检测限为0.000 5~0.003 ng · mg-1,定量限为0.002~0.01 ng · mg-1。在3组添加水平下,方法的回收率为78.9%~95.3%,基质效应为83.2%~106.5%,日内精密度为1.1%~6.5%,日间精密度为2.4%~8.9%。采用本方法对一起案件的毛发样本进行检验,依替唑仑的平均含量为0.041 ng · mg-1。结论: 该方法操作简单,重现性好,为药物滥用和药物辅助犯罪案件提供理论依据与方法参考。
  • 质量分析
  • 李月, 彭思蓉, 王君军, 乌鲁艰桑, 高文红, 王伟, 张志锋
    药物分析杂志. 2026, 46(9): 1670-1680. https://doi.org/10.16155/j.0254-1793.2025-0678
    摘要 ( )   可视化   收藏
    目的: 建立藏药材蓝玉簪龙胆与三歧龙胆指纹图谱及马钱苷酸、獐芽菜苦苷、龙胆苦苷、獐芽菜苷、异红草素、异牡荆素及异金雀花素7个成分含量测定方法,为蓝玉簪龙胆和三歧龙胆的质量控制和品质评价提供参考。方法: 采用ACQUITYUPLC®HSS C8色谱柱(100 mm×2.1 mm,1.7 μm),以甲醇-0.2%甲酸水溶液为流动相,梯度洗脱,检测波长254 nm,柱温30 ℃,体积流量0.1 mL · min-1,进样量1 μL。建立了22批龙胆的UPLC指纹图谱方法,同时测定了7个成分的含量。运用聚类分析(CA)、主成分分析(PCA)及正交偏最小二乘分析(OPLS-DA)等进行了质量评价。结果: 建立了龙胆UPLC指纹图谱,标记19个共有峰,并指认了其中7个共有峰,分别为马钱苷酸、獐芽菜苦苷、龙胆苦苷、獐芽菜苷、异红草素、异牡荆素及异金雀花素;22批龙胆药材的相似度范围为0.797~0.957;含量测定方法学考察结果显示7个化学成分线性关系良好,r均>0.999,平均加样回收率在96.6%~103.4%范围内;CA结果显示三歧龙胆聚为一类,蓝玉簪龙胆聚为两类;PCA筛选出3个主成分,累计贡献率86.83%,表明这3个主成分包含了原有数据的大部分信息;OPLS-DA筛选了10个差异性成分。结论: 本研究基于指纹图谱的方法指认了蓝玉簪龙胆及三歧龙胆的7个成分并建立了其含量测定的方法,为评价蓝玉簪龙胆及三歧龙胆的质量提供了科学依据,为中药质量标准的研究奠定了理论基础。
  • 李雯, 李明华, 荆文光, 余坤子, 杨建波, 殷梦奇, 王献瑞, 陈佳, 魏锋, 程显隆, 刘晓秋
    药物分析杂志. 2026, 46(9): 1681-1689. https://doi.org/10.16155/j.0254-1793.2025-0769
    摘要 ( )   可视化   收藏
    目的: 建立超高效液相色谱-四极杆飞行时间质谱(UPLC-Q TOF MS)分析方法,以实现黄芪基原的精准、客观、数字化鉴定。方法: 采用Waters ACQUITY UPLC HSS T3色谱柱(100 mm×2.1 mm,1.7 μm),柱温35 ℃,以甲醇(A)-0.05%甲酸水(B)为流动相,梯度洗脱,流速0.3 mL · min-1,进样量2 μL;采用电喷雾正、负离子切换多反应监测(MRM)模式检测。利用UPLC-Q TOF MS对不同产地、不同批次的蒙古黄芪和膜荚黄芪进行质谱分析,并通过Progenesis QI进行峰提取和量化处理,获取保留时间-精确质量数-离子丰度的数据矩阵。基于中药“数字身份证”理念,分别构建并获取蒙古黄芪、膜荚黄芪的“数字身份证”。最后以蒙古黄芪、膜荚黄芪的“数字身份证”为基准,进行数字化匹配,反馈匹配可信度,并据此进行统计评价。结果: 蒙古黄芪、膜荚黄芪与其“数字身份证”的匹配可信度均高于76%,与对方“数字身份证”的匹配可信度均低于10%。经非参数检验分析,P<0.01,具有显著性差异。基于混淆矩阵的分析,鉴定准确率、精确率、特异度等评价参数均为100%。结论: 基于膜荚黄芪和蒙古黄芪的“数字身份证”,能够高效准确地实现黄芪基原的数字化鉴定,为黄芪的质量控制提供帮助。
  • 陈有钟, 王娟, 陈宇翔, 江宁宇, 陈韡彬, 魏宗有, 周璟明
    药物分析杂志. 2026, 46(9): 1690-1696. https://doi.org/10.16155/j.0254-1793.2026-0003
    摘要 ( )   可视化   收藏
    目的: 建立维生素D3软胶囊的溶出曲线测定新方法。方法: 以月桂二甲基氧化胺(DDAO)水溶液为溶出介质,考察不同DDAO浓度(0.5%~1.5%)、碱浓度(0~1.0 mol · L-1)、转速(100~200 r · min-1)对维生素D3软胶囊溶出行为的影响,采用高效液相色谱法对样品溶出速率进行测定,并计算累积溶出速率。采用Agilent Zorbax Eclipse XDB-C8色谱柱(150 mm×4.6 mm,5 μm),柱温35 ℃,以甲醇-水(96 ∶ 4)为流动相,流速1 mL · min-1,检测波长265 nm,进样量100 μL。结果: 确定最优溶出条件,以1.0% DDAO水溶液为介质,转速150 r · min-1,温度37 ℃。溶出速率考察结果表明,本方法能有效区分不同厂家、不同规格(400/800 IU)、不同批次的维生素D3软胶囊的溶出行为差异,显示出良好的区分力。结论: 建立的以1.0% DDAO为介质的溶出方法,操作简便,分析灵敏度高,为维生素D3软胶囊的工艺优化、质量提升提供了可靠的分析手段。
  • 过程控制·标准研讨
  • 王斌, 李玉珍, 肖怀秋, 谢练武, 廖琼, 凌显华
    药物分析杂志. 2026, 46(9): 1697-1706. https://doi.org/10.16155/j.0254-1793.2025-0728
    摘要 ( )   可视化   收藏
    目的: 优化半夏炮制品中核苷类成分快速溶剂萃取(ASE)提取工艺。方法: 以姜半夏为代表样品,建立HPLC法,采用Shim Nex CS-C18色谱柱(250 mm×4.6 mm,5 μm),柱温30 ℃,以甲醇(A)-0.1%乙酸水溶液(B)为流动相,梯度洗脱,流速1.0 mL · min-1,检测波长260 nm,同时测定尿嘧啶、胞嘧啶核苷、次黄嘌呤、尿嘧啶核苷、肌苷、鸟嘌呤核苷、胸苷、腺嘌呤核苷8个核苷类成分的含量,结合层次分析法(AHP)-熵权法计算综合权重;在单因素试验基础上,采用Box-Behnken响应面法对提取温度、时间、压力及萃取次数等关键参数进行全面优化。结果: 最优工艺条件为提取温度91.0 ℃、时间8 min、压力10 MPa、萃取3次。在此条件下,提取效率综合评价值(OD)为95.984 9,与模型预测值(96.070 0)接近,相对偏差仅为0.09%。结论: AHP-熵权法结合Box-Behnken响应面法可精准、快速地优化半夏核苷类成分的提取工艺,该工艺对姜半夏、法半夏、清半夏等不同炮制品具有普适性参考价值,为半夏炮制品提取物及相关制剂的开发提供了高效、绿色的技术支撑。
  • 范晨阳, 叶力夏提·达那别克, 郭巧慧, 地力努尔·吐尔逊江, 何江
    药物分析杂志. 2026, 46(9): 1707-1718. https://doi.org/10.16155/j.0254-1793.2025-0802
    摘要 ( )   可视化   收藏
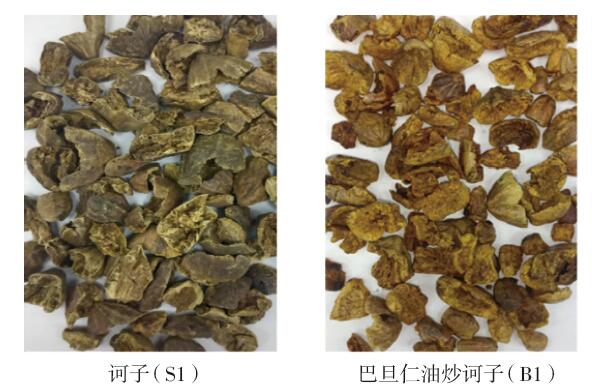
    目的: 探究巴旦仁油炮制对诃子化学成分的影响,并建立巴旦仁油炒诃子的质量评价方法。方法: 建立诃子HPLC指纹图谱,采用Caprisill C18-B色谱柱(250 mm×4.6 mm,5 μm),柱温30 ℃,以0.05%磷酸水溶液-乙腈为流动相进行梯度洗脱,流速0.6 mL · min-1,检测波长270 nm,进样量3 μL。运用主成分分析(PCA)与正交偏最小二乘判别分析(OPLS-DA)对图谱数据进行模式识别,筛选差异成分。在此基础上,建立没食子酸、柯里拉京、诃子鞣酸、诃子林鞣酸及1,2,3,4,6-五-O-没食子酰葡萄糖5个指标成分的含量测定方法,在指纹图谱色谱条件基础上调整流速0.8 mL · min-1,柱温35 ℃,并优化梯度洗脱程序。比较诃子生品与巴旦仁油炒诃子的化学成分差异。结果: 建立了诃子生品及巴旦仁油炒诃子的HPLC指纹图谱,共标定16个共有峰;PCA与OPLS-DA可有效区分生品与炮制品,并筛选出10个VIP>1的差异成分。定量分析结果显示,炮制后没食子酸含量较生品显著升高,约为生品的4.66倍,柯里拉京、诃子鞣酸、诃子林鞣酸及1,2,3,4,6-五-O-没食子酰葡萄糖的含量分别下降57.32%、44.31%、46.54%、34.92%;5个指标成分的线性关系、精密度、稳定性、重复性及加样回收率均符合要求(r≥0.999 7,RSD≤2.9%)。结论: 巴旦仁油炮制可显著改变诃子的化学成分,建立的指纹图谱与多指标定量方法可用于巴旦仁油炒诃子的质量控制,为其临床应用及炮制机制研究提供科学依据。
  • 安全监测
  • 吴静芳, 石颖, 章娟, 刘毅
    药物分析杂志. 2026, 46(9): 1719-1726. https://doi.org/10.16155/j.0254-1793.2026-0303
    摘要 ( )   可视化   收藏
    目的: 建立甲氨蝶呤及其制剂中有关物质检查的HPLC方法,通过杂质谱分析明确杂质来源,提出控制策略。方法: 采用Waters XBridge C18色谱柱(250 mm×4.6 mm,5 μm),柱温30 ℃,以0.34%无水磷酸二氢钠溶液(pH 5.6)-乙腈为流动相,梯度洗脱,流速1.0 mL · min-1,检测波长280 nm,进样体积20 μL。结果: 甲氨蝶呤与6个已知杂质色谱峰实现基线分离;强制降解试验表明,杂质B和杂质C为降解杂质,杂质D、杂质E、杂质I和杂质H为工艺杂质。各杂质的质量浓度在定量限至指标浓度200%范围内线性关系良好(r>0.999 9,n=7);平均回收率(n=9)为98.5%~102.1%;检测限4~9 ng · mL-1;精密度、稳定性、耐用性良好。采用不加校正因子的主成分自身对照法计算杂质含量,16批原料药和7批制剂样品中均检出杂质C,制剂中杂质含量与其所用原料药正相关。结论: 本研究建立的有关物质HPLC测定方法操作简便,准确高效,基于杂质谱分析提出“以源为始”的源头控制策略,可为甲氨蝶呤及其制剂的标准修订和质量监管提供技术支撑。
  • 郭伟斌, 许永彬, 胡猛慎, 郑淑凤
    药物分析杂志. 2026, 46(9): 1727-1734. https://doi.org/10.16155/j.0254-1793.2025-0542
    摘要 ( )   可视化   收藏
    目的: 研究并建立国产泛昔洛韦原料药的杂质谱。方法: 制备液相色谱,采用YMC-Actus Triart C18色谱柱(250 mm×20 mm,5 μm),以水-乙腈为流动相,线性梯度洗脱,流速5 mL · min-1,富集相关杂质;利用高效液相色谱-高分辨轨道阱质谱联用对泛昔洛韦的相关杂质进行鉴定,采用Phenomenex Kinetex C18色谱柱(150 mm×2.1 mm,1.7 μm),柱温35 ℃,以水(甲酸调节pH 4.0)-乙腈为流动相,线性梯度洗脱,流速0.4 mL · min-1,质谱采用电喷雾离子源,正离子模式检测;杂质谱分析采用Phenomenex Luna C18(2)色谱柱(250 mm×4.6 mm,5 μm),柱温35 ℃,以0.02 mol · L-1磷酸二氢钾溶液(磷酸调节pH 4.0)-乙腈为流动相,线性梯度洗脱,流速1.0 mL · min-1。结果: 确定了国产泛昔洛韦的杂质谱,鉴定了20个相关杂质,其中4个杂质为首次报道,并绘制了典型的有关物质色谱图。结论: 本研究建立了国产泛昔洛韦原料药的杂质谱,为泛昔洛韦标准提高提供了依据。
  • 丁芳芳, 吴思, 艾婕, 邵鹏, 顾霄
    药物分析杂志. 2026, 46(9): 1735-1741. https://doi.org/10.16155/j.0254-1793.2026-0025
    摘要 ( )   可视化   收藏
    目的: 建立电感耦合等离子体-质谱(ICP-MS)法同时测定乳酸左氧氟沙星氯化钠注射液中21种元素杂质,并对不同包装材料(五层共挤输液用袋、聚丙烯塑料瓶、钠钙玻璃瓶)中元素杂质的迁移情况进行考察。方法: 以5%硝酸与1 μg · mL-1金的混合溶液作为稀释剂,样品经直接稀释后采用ICP-MS分析,以Sc、Ge、In、Bi为内标,等离子功率1 550 W,载气流量1.05 L · min-1。结果: 21种元素线性关系均良好(r均大于0.999),检测限为0.001~2.919 ng · mL-1,各浓度点平均回收率(n=9)为94.2%~105.6%,重复性RSD(n=6)为2.6%~6.0%。同一厂家钠钙玻璃瓶包装的注射液中Mg、Al、Si元素含量高于其五层共挤输液用袋包装的注射液中的含量。加速试验结果表明,钠钙玻璃瓶包装的注射液中Al、Si元素含量随加速时间延长呈上升趋势。不同包装材料的乳酸左氧氟沙星氯化钠注射液样品及加速试验样品中21种元素杂质含量均符合ICH要求。结论: 本方法简便快速,灵敏度高,准确性好,可用于乳酸左氧氟沙星氯化钠注射液中21种元素杂质的质量控制,可推广应用到相似性质的其他药品元素杂质的分析。
  • 芦丽, 黄青, 邵方娴, 许慧, 黄朝瑜, 李睿, 严菲
    药物分析杂志. 2026, 46(9): 1742-1753. https://doi.org/10.16155/j.0254-1793.2025-0591
    摘要 ( )   可视化   收藏
    目的: 建立盐酸普萘洛尔原料药及其片剂有关物质的HPLC测定法,研究盐酸普萘洛尔原料药及其片剂的杂质谱,为制定其科学严谨的质量标准和质量控制策略提供参考。方法: 采用以五氟苯基键合硅胶为填充剂的Agilent Poroshell 120 PFP色谱柱(150 mm×4.6 mm,4 μm),柱温为20 ℃,以0.1%三氟乙酸溶液为流动相A,以乙腈-甲醇(9 ∶ 1)为流动相B,梯度洗脱,流速为0.8 mL · min-1,进样量为20 mL,检测波长为272 nm,采用不加校正因子的主成分自身对照法计算杂质含量。结果: 实现了盐酸普萘洛尔中11个有机杂质(包括2对位置异构体杂质和4个具有基因毒性警示结构杂质)的同时分离和准确定量。在2024年国家药品抽检的178批盐酸普萘洛尔片剂和10批原料药中,均检出杂质A、B、C、β-普萘洛尔和1-萘酚,其中杂质B是检出量最大的已知杂质,个别批次样品检出光降解杂质Ⅰ;各仿制片剂单个杂质均低于0.2%,总杂检出量低于0.5%;结合强制降解试验,推测各杂质的来源,并采用Derek and Sarah软件对其遗传毒性(致突变性)进行了预测,具有基因毒性警示结构的杂质α-醚化物、β-醚化物、1,4-萘醌和杂质Ⅰ均未检出;根据样品检出情况、杂质毒性评估结果及各标准控制的杂质种类和限度,拟定各杂质控制限度(基因毒性杂质α-醚化物、β-醚化物、1,4-萘醌和杂质Ⅰ的限度为0.000 65%,其余各杂质限度均为0.2%)。结论: 本方法灵敏度高,专属性强,耐用性好,试验结果准确可靠,可用于盐酸普萘洛尔原料药和片剂的有关物质检查,为盐酸普萘洛尔原料药及其片剂的杂质控制提供科学参考。